大曲作为中国白酒独特的糖化、发酵和生香剂,其微生态系统直接决定了白酒的产质与风格,素有“曲为酒之骨”之说[1]。 酱香型白酒以其复杂的风味和独特的酿造工艺著称,其生产依赖于高温大曲。 高温大曲是以小麦为主要原料,经自然发酵而成的一种固态发酵制品。 在高温(60 ~65 ℃)、高湿的开放式环境中,以稻草作为发酵介质进行包裹,通过“母曲接种-拆曲分仓-贮曲陈化”的工艺链,共同塑造大曲微生物的代谢网络基础[2]。 大曲的微生物群落结构极为复杂,且易受原料、环境及工艺参数波动的影响,导致其品质稳定性控制一直是生产中的难点[3-4]。
近年来,高通量测序技术的应用极大地深化了研究者对大曲微生物“黑箱”的认识。 研究表明,酱香型大曲的微生物群落以芽孢杆菌(Bacillus)、克罗彭斯特菌(Kroppenstedtia)、嗜热子囊菌(Thermoascus)和嗜热真菌(Thermomyces)等耐热菌为主导[5-6]。 随着研究的深入,学者们开始从单纯的群落结构解析转向对微生物来源与组装机制的探索。 明确不同来源微生物的贡献率是实现大曲功能菌群定向富集的前提,微生物溯源分析(如SourceTracker 模型)已成为揭示发酵食品微生态形成过程的关键技术[7]。 之前的研究表明,清香型大曲中的细菌主要来源于原料(如小麦),而真菌则更多地受到制曲环境(如工具、地面)的影响[8]。 针对浓香型大曲的研究同样发现,原料小麦贡献了89.3% 的细菌,而室外地面和室内屋顶分别贡献了53.7%和23.0%的真菌[9]。 然而,现有研究多聚焦于曲坯,对酱香型大曲及其发酵周期中微生物群落的定量贡献仍缺乏系统性分析[10]。 特别是,母曲作为驱动酱香型大曲发酵的“种子”,其贡献率随发酵进程的变化规律尚未见深入报道[11-13]。 这制约了酱香型大曲的质量稳定及提升,阻碍了酱酒行业的高质量发展。
因此,本研究以贵州省3 家酱香型白酒企业(A、B 和C)的制曲过程为研究对象,系统采集从小麦、稻草、母曲到拆仓曲、贮存曲的全流程样品。 采用高通量测序技术结合SourceTracker 溯源模型,以期解析不同样品类型间的微生物多样性和群落结构差异,定量评估母曲、小麦及稻草对酱香型大曲的微生物贡献率,为其品质提升奠定理论基础。
1 材料与方法
1.1 材料与试剂
1.1.1 样品收集
从茅台镇3 家酒企采集同一批次的实验样品,包括代表制曲原辅料的小麦和稻草、代表发酵剂的母曲、代表发酵阶段的拆仓曲以及代表贮存阶段的贮存曲,共采集了15 个样品。 每个样品均使用5 点法进行采样,采集后的样品立即转运至实验室,经过粉碎处理后,存入-80 ℃备用。 具体样品记录如表1 所示。
表1 大曲生产过程取样记录表
Table 1 Sampling record form for the Daqu production process
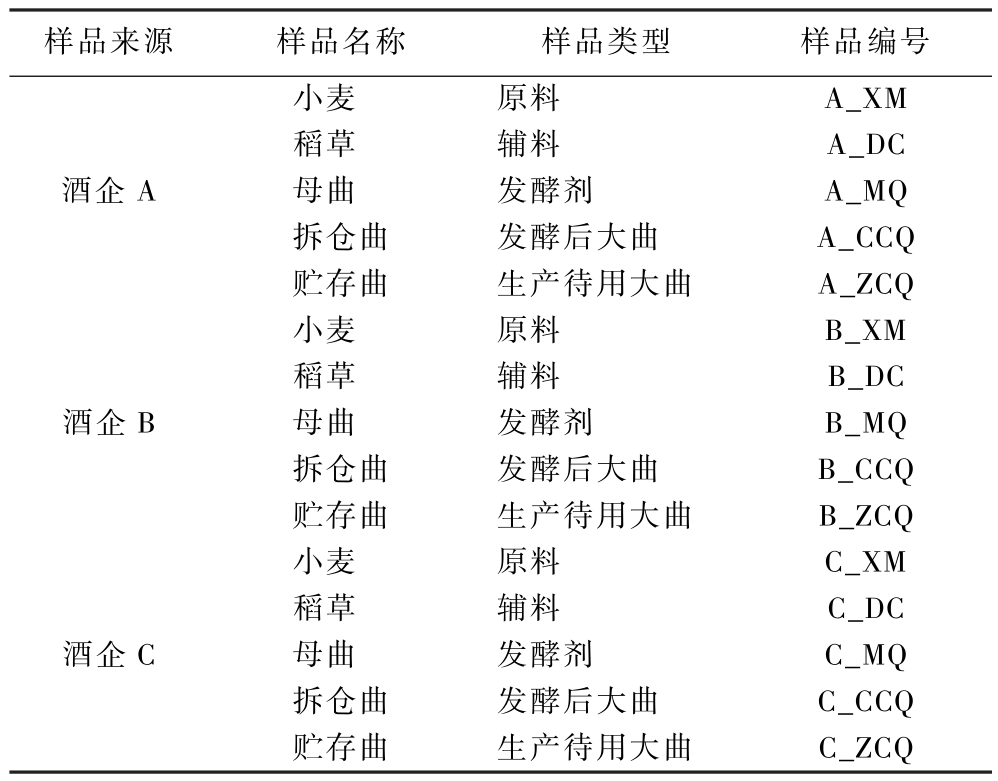
样品来源样品名称样品类型样品编号小麦 原料A_XM稻草 辅料A_DC酒企A母曲 发酵剂A_MQ拆仓曲发酵后大曲A_CCQ贮存曲生产待用大曲A_ZCQ小麦 原料B_XM稻草 辅料B_DC酒企B母曲 发酵剂B_MQ拆仓曲发酵后大曲B_CCQ贮存曲生产待用大曲B_ZCQ小麦 原料C_XM稻草 辅料C_DC酒企C母曲 发酵剂C_MQ拆仓曲发酵后大曲C_CCQ贮存曲生产待用大曲C_ZCQ
1.1.2 实验试剂
Omega 土壤 DNA 提取试剂盒, 美国 Omega Biotek 公司;扩增产物纯化试剂 VAHTSTM DNA Clean Beads,南京诺唯赞生物科技股份有限公司;DNA 定量检测试剂盒Quant-iT PicoGreen dsDNA,美国Invitrogen 公司。
1.2 仪器与设备
NanoDrop ND-1000 分光光度计,美国Thermo Scientific 公司;Illumina NovaSeq 测序仪,美国Illumina 公司。
1.3 DNA 的提取和扩增
按照之前报道的方法提取样品总DNA 并完成PCR 扩增[14]。 根据制造商的说明,使用Omega 土壤DNA 提取试剂盒提取总基因组DNA,并利用8 g/L琼脂糖凝胶电泳和NanoDrop ND-1000 分光光度计评估其质量和浓度。 随后,分别按以下条件完成细菌和真菌的PCR 扩增:细菌V3 ~V4 区采用通用引物338F/806R,真菌 ITS1 区采用通用引物 ITS5F/ITS1R。 扩增体系(25 μL):5 × reaction buffer 和5 ×GC buffer 各5 μL,0.25 μL DNA 聚合酶(5 U/μL,Q5 High-Fidelity),2 μL dNTPs(2. 5 mmol/L),正反引物各1 μL (10 μmol/L),2 μL DNA 模板,8. 75 μL ddH2O。 PCR 参数:98 ℃预热2 min,98 ℃变性15 s,55 ℃退火30 s,72 ℃延伸30 s,共25 个循环,最后72 ℃延伸5 min。 使用VAHTSTM DNA Clean Beads 纯化扩增产物,并使用Quant-iT PicoGreen dsDNA 检测试剂盒进行定量。 单个定量步骤后,等量汇集扩增产物,使用Illlumina NovaSeq 平台进行双端测序(2×250 bp)。
1.4 生物信息学分析
高通量测序数据的生物信息学分析主要基于QIIME2 平台完成。 首先,利用demux 插件对原始序列进行样本拆分,并通过cutadapt 插件去除引物序列。 随后,使用DADA2 插件对序列进行质量过滤、降噪、合并及去除嵌合体,以获得扩增子序列变体(amplicon sequence variants,ASVs)[15]。 进一步,过滤仅在单一样本中出现及单一拷贝的ASVs(即singletons)。 最后,采用feature-classifier 插件中的classifysklearn 朴素贝叶斯分类器,将代表性ASV 序列与Silva(v 132)和UNITE(v 8.0)数据库进行比对,以完成物种分类学注释。
1.5 统计分析
采用R 软件“vegan”包评估样本的α-多样性和β-多样性,包括Chao1 和Shannon 指数,以及基于Bray-Curtis 距离的主坐标分析(principal coordinates analysis,PCoA)。 在开放网站(http:/ /huttenhower.sph.harvard.edu/galaxy/)中进行线性判别分析效应量(linear discriminant analysis effect size,LEfSe)分析,以确定不同企业和样品类型的微生物群落生物标志物,阈值是线性判别分析(linear discriminant analysis,LDA) >2. 0 和P <0. 05。 以小麦、稻草和母曲为Source,拆仓曲和贮存曲为Sink,使用Source Tracker软件进行微生物溯源分析[7]。 利用Origin 2019 绘制稀疏曲线、群落组成柱状图和溯源分析饼图。
2 结果与分析
2.1 不同类型样品在微生物多样性上的差异
基于高通量测序技术揭示了不同企业高温大曲从原料到生产用曲的微生物群落多样性,包括小麦、稻草、母曲、拆仓曲和贮存曲。 结果表明,从15 个样品中共获得了51 152 ~105 365 个细菌有效序列和75 976 ~94 483 个真菌有效序列。 稀疏曲线是在不超过现有样本测序量的某个深度下进行重抽样,通过计算不同测序深度下的α 多样性指数绘制的。 如图1所示,基于Chao1 指数的稀疏曲线随着测序深度增加而趋于平缓,表明测序的深度与广度能够反映样本种群信息,足以进行后续分析。
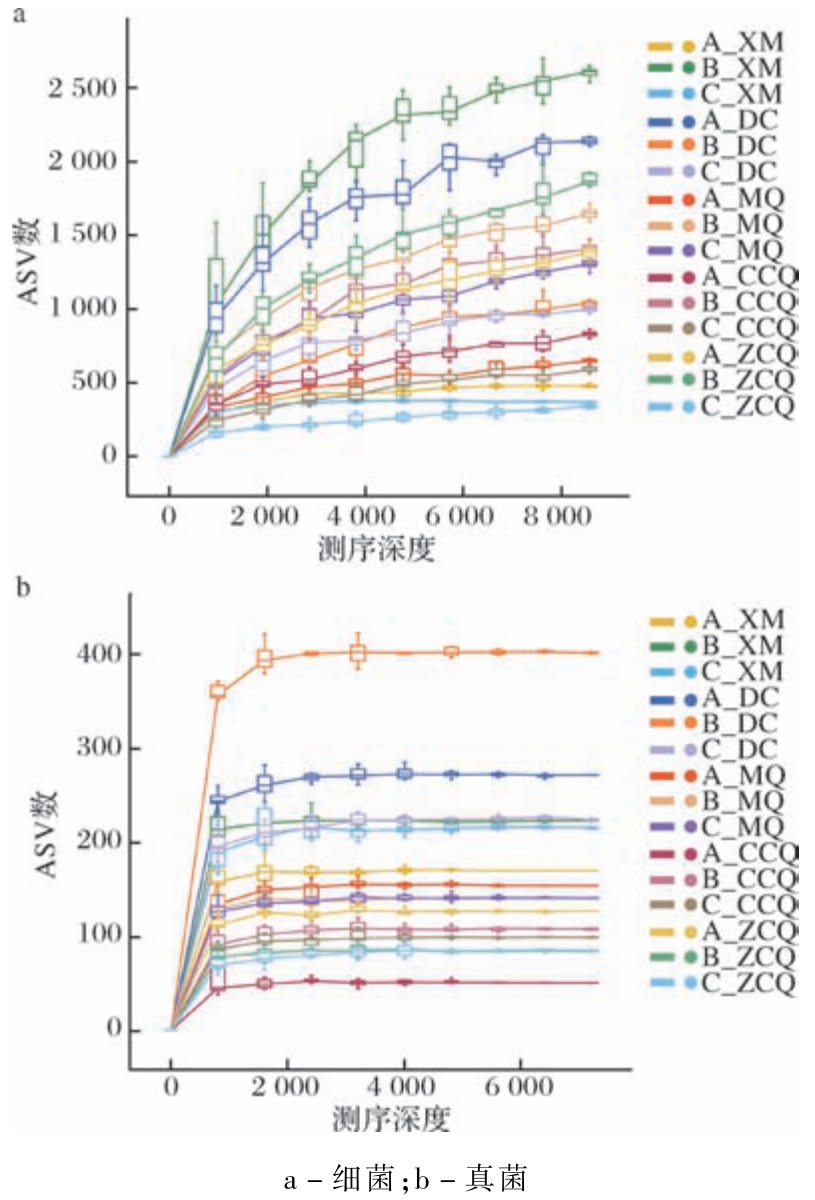
图1 细菌和真菌的稀疏曲线
Fig.1 Rarefaction curves of bacteria and fungi
如表2 所示,不同企业及不同类型样品的α-多样性存在明显差异。 总体而言,企业B 呈现出最高的微生物丰富度和多样性,各企业中真菌丰富度和多样性最高的都是稻草,其次是小麦。 细菌群落中,在企业A 中丰富度和多样性最高的是稻草,在企业B中是小麦,在企业C 中则分别是母曲和小麦。 真菌群落中,不同企业中丰富度和多样性最高的都是稻草。 类似地,Gong 等[12]在酱香型大曲溯源分析中发现稻草和小麦的微生物丰富度和多样性相对较高。同时,在清香型大曲的溯源分析中,原料的细菌和真菌在多样性和丰富度上显著高于成熟大曲[8]。 值得注意的是,小麦的细菌丰富度和多样性在企业B 中远高于企业A 和C,这可能是因为小麦会在设备和管道中经历多个工艺步骤,包括润料、破碎、转运等,进而影响其微生物多样性[16-17]。 另外,在从小麦到生产用曲的过程中,除企业A 的细菌群落外,微生物的多样性和丰富度整体呈下降趋势。 这与Zhu 等[18]所报道的结果一致,酱香型大曲的微生物丰富度和多样性在发酵过程中持续降低,可能是长期高温简化了大曲的微生物群落[19]。
表2 不同样品的细菌和真菌群落在α-多样性上的差异
Table 2 Differences in α-diversity of bacterial and fungal communities across samples
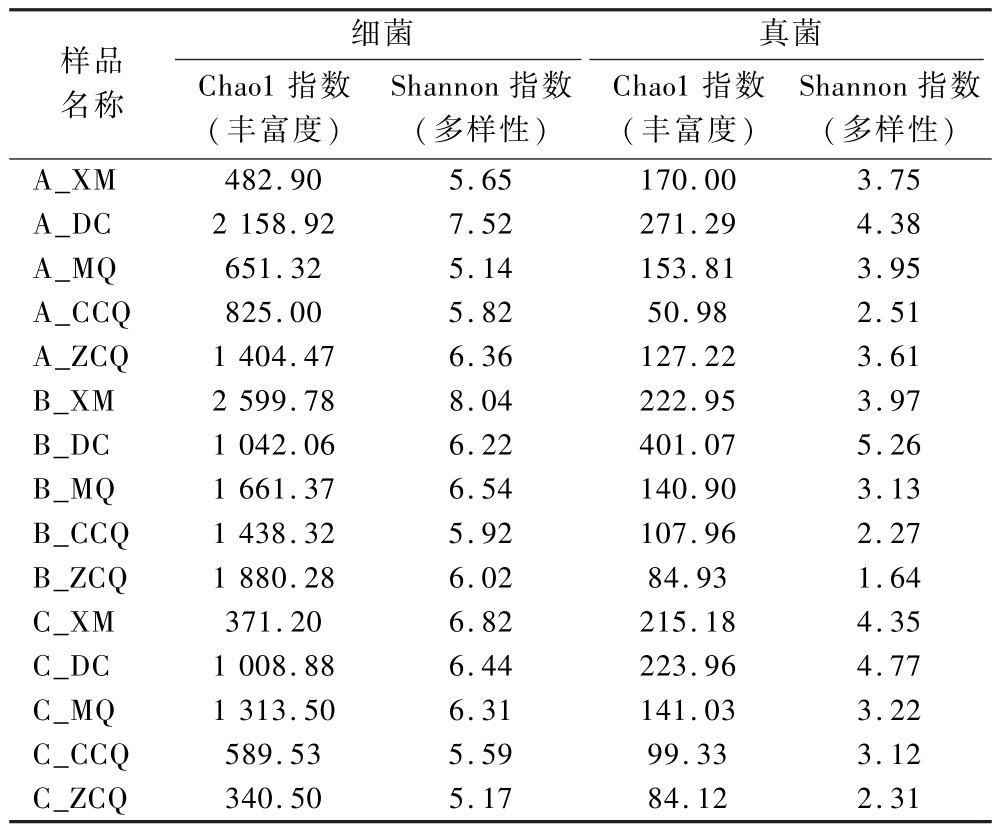
样品名称真菌Chao1 指数(丰富度)细菌Shannon 指数(多样性)Chao1 指数(丰富度)Shannon 指数(多样性)A_XM482.905.65170.003.75 A_DC2 158.927.52271.294.38 A_MQ651.325.14153.813.95 A_CCQ825.005.8250.982.51 A_ZCQ1 404.476.36127.223.61 B_XM2 599.788.04222.953.97 B_DC1 042.066.22401.075.26 B_MQ1 661.376.54140.903.13 B_CCQ1 438.325.92107.962.27 B_ZCQ1 880.286.0284.931.64 C_XM371.206.82215.184.35 C_DC1 008.886.44223.964.77 C_MQ1 313.506.31141.033.22 C_CCQ589.535.5999.333.12 C_ZCQ340.505.1784.122.31
PCoA 结果显示,PCo1 和PCo2 两轴分别解释了细菌和真菌群落分化总方差的41.9%和50.7%,反映出不同样品间的β-多样性差异(图2)。 无论对细菌群落还是真菌群落而言,小麦和稻草都聚集在PCo1 负半轴,而母曲、拆仓曲和贮存曲聚集在PCo1正半轴,说明原辅料与大曲间的微生物组成差异显著。 类似地,Du 等[8]发现制曲原料与成熟大曲之间的β-多样性差异最大,超过空气、工具、地面等环境样品。 这可能是因为酱香型大曲发酵过程中的高温、高湿、高酸等极端环境,会导致原料中的大部分微生物逐渐消亡[20]。
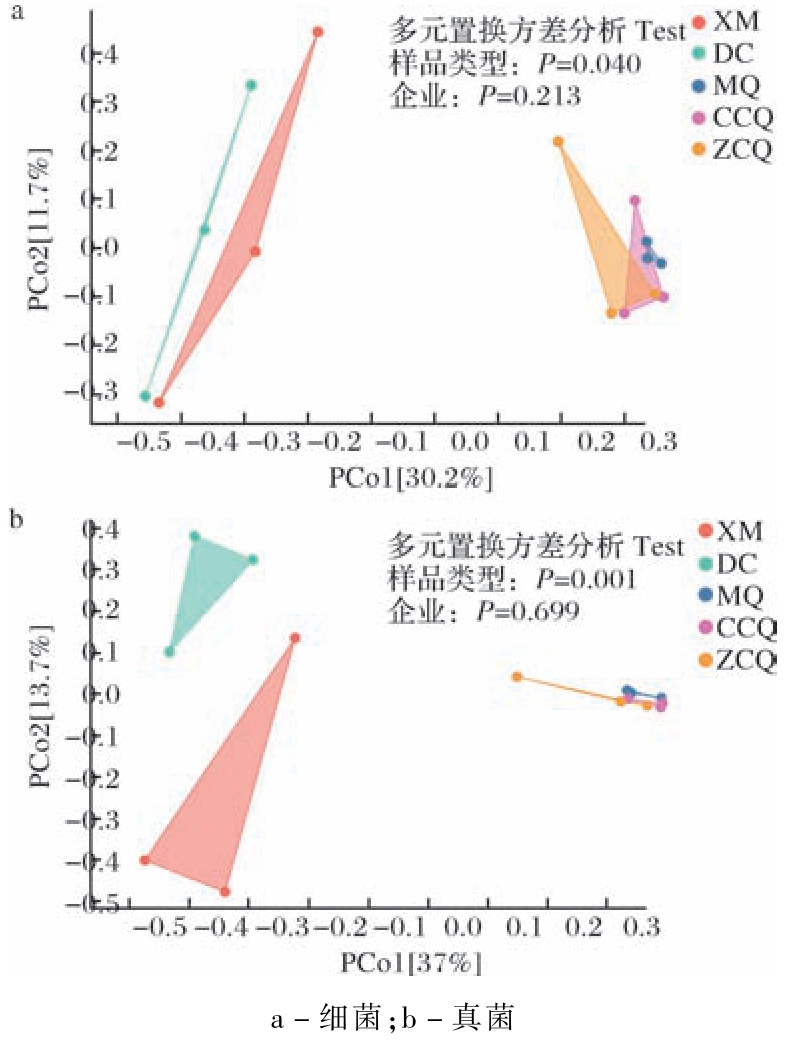
图2 不同样品的细菌和真菌群落在β-多样性上的差异
Fig.2 Differences in β-diversity of bacterial and fungal communities across samples
2.2 不同类型样品在微生物群落结构上的差异
基于所有样品的高通量测序结果显示,细菌群落共检出18 个门、35 个纲、89 个目、176 个科及437 个属。 如图3-a 所示,小麦和稻草以变形菌门(Proteobacteria,22. 44% ~73. 09%) 和放线菌门(Actinobacteriota,9. 42% ~70. 16%)为优势,并伴以少量厚壁菌门(Firmicutes)和拟杆菌门(Bacteroidota),而母曲、拆仓曲、贮存曲以厚壁菌门(54.86% ~98.94%)为绝对优势,其次为放线菌门(0.47% ~44.89%)。 在属水平上,原辅料和大曲之间的微生物组成亦差异显著。 具体地,小麦和稻草以高丰度的泛菌属(Pantoea,最高24.31%)、糖多胞菌属(Saccharopolyspora,64.58%)和短小杆菌属(Curtobacterium,17.84%)为特征;而母曲、拆仓曲和贮存曲以枝芽孢杆菌属(Virgibacillus,最高53.43%)、芽孢杆菌属(Bacillus,52.57%)、海洋芽孢杆菌属(Oceanobacillus,37.47%)和克罗彭斯特菌属(Kroppenstedtia,30. 77%)为优势(图3-b)。 泛菌属和糖多胞菌属是小麦或曲坯中常见的优势细菌,尽管有研究证实它们对大曲风味和酶活性有一定贡献,但它们在高温大曲发酵过程中通常会逐渐消亡[21-22]。 与之相比,枝芽孢杆菌属、芽孢杆菌属、海洋芽孢杆菌属和克罗彭斯特菌属具有较强的耐热能力,是高温大曲中典型的优势功能细菌,对挥发性风味及其前体的形成与转化有重要贡献[23-24]。另外,枝芽孢杆菌属是母曲中最丰富的细菌[25],与本研究结果一致。

图3 不同样品中细菌和真菌在门和属水平上的群落结构
Fig.3 Community structure of bacteria and fungi in different samples at the phylum and genus levels
对于真菌,在所有样品中共检出7 个门、26 个纲、67 个目、144 个科和247 个属。 在门水平上(图3-c),所有样品都以子囊菌门(Ascomycota)为绝对优势,相对丰度为88. 87% ~99.91%,但在原辅料中观察到少量担子菌门(Basidiomycota,0.14% ~9.20%)。 相比之下,原辅料与大曲的真菌群落组成在属水平上差异显著。 曲霉菌属(Aspergillus,最高85.14%)、链格孢属(Alternaria,47. 88%)、黑孢霉属(Nigrospora,41.29%)、镰刀菌属(Fusarium,23.70%)和芽枝霉属(Cladosporium,13.85%)在小麦和稻草中的相对丰度具有明显优势;而热子囊菌属(最高69.88%)、嗜热真菌属(65. 38%)和红曲霉属(Monascus,18. 89%)在母曲、拆仓曲和贮存曲中显著富集(图3-d)。 类似地,Gong 等[12]和王淑珍等[17]在大曲微生物溯源分析中发现镰刀菌属、链格孢属和芽枝霉属在小麦中富集,而曲霉菌属在稻草中最丰富。 据报道,随着高温大曲的持续发酵,原辅料中的上述优势真菌会快速减少并逐渐淘汰,而热子囊菌属和嗜热真菌属等耐热微生物将成为优势菌属[20]。 热子囊菌属和嗜热真菌属是高温大曲中公认的优势真菌,其产生的多种耐热酶在原料降解、代谢转化和风味形成上发挥关键作用[1,5,18]。
2.3 生物标志物的鉴定
2.3.1 不同企业的生物标志物分析
采用LEfSe 分析进一步分析了与不同企业相关的生物标志物。 结果显示,企业A 的细菌群落中未鉴定出生物标志物,而企业B 和C 的标志物数量相当(图4-a),这一现象凸显了厂区及车间微环境对大曲微生物的富集和驯化作用。 具体地,企业B 在不同分类学水平下均鉴定到标志物,分别为放线菌门、放线菌纲(Actinomycetes)、伪诺卡氏菌目(Pseudonocardiales)、伪诺卡氏菌科(Pseudonocardiaceae)、糖多胞菌属、葡萄球菌属(Staphylococcus)及魏斯氏菌属物种[泰国魏斯氏菌(Weissella thailandensis)和副肠膜状魏斯氏菌(Weissella paramesenteroides)]。 企业C 仅在属和种水平上鉴定到标志物,主要包括舒曼氏菌属(Schumannella)、粘液乳杆菌属及其物种[Limosilactobacillus;发酵粘液乳杆菌(Limosilactobacillus fermentum)、桥粘液乳杆菌(Limosilactobacillus pontis)]及芽孢杆菌属物种[索诺拉沙漠芽孢杆菌(Bacillus sonorensis)]。 据报道,放线菌门下属的糖多孢菌能够适应相对高温、好氧的环境,擅长分解复杂有机物(如纤维素、淀粉)和产生风味物质及其前体,而厚壁菌门下属的乳酸菌(如魏斯氏菌、乳杆菌)偏好微氧或厌氧,与大曲发酵的酸性环境塑造及密切相关[5,26-27]。另外,葡萄球菌属在各种类型大曲微生物群落中占优势,前期基于宏基因组的研究表明其对高温大曲的酶活性和风味品质有显著贡献[19,23]。

图4 基于LEfSe 分析的不同企业或样品类型中生物标志物鉴定
Fig.4 Identification of biomarkers in different enterprises or sample types based on LEfSe analysis
对于真菌,企业A 仍未鉴定出生物标志物,但企业B 的标志物数量远多于企业C,包括属于担子菌门的节担菌纲(Wallemiomycetes)、节担菌目(Wallemiales)、节担菌科(Wallemiaceae)、节担菌属(Wallemia)和须腹菌科(Rhizopogonaceae),以及属于子囊菌门的爪甲团囊菌科(Onygenaceae)、Trichomonascaceae、曲霉属、根霉属(Rhizopus)、腐质霉属(Humicola)、Auxarthron 和Trichomonascus(图4-b)。 曲霉属和根霉属能产生丰富的淀粉酶、糖化酶、蛋白酶、酯化酶等,负责将原料中的淀粉和蛋白质降解为可发酵的糖和氨基酸, 还对酯类物质形成有贡献[28-29]。 另外,Trichomonascus 是高温大曲固态发酵过程中的优势酵母,能促进大曲中酸、醛、酮、呋喃等多种风味化合物的形成[5,30]。 上述结果表明,企业B 的微生物群落多样性更高,生态系统更复杂,潜在的代谢功能也更全面。
2.3.2 不同样品类型的生物标志物分析
如图4-c 所示,基于不同样品类型的LEfSe 分析表明原辅料的细菌标志物数量(11 种)远高于大曲(4种),且贮存曲未鉴定到标志物。 具体而言,小麦的生物标志物有类芽孢杆菌目(Paenibacillales)、伯克氏菌目(Burkholderiales)、类芽孢杆菌科(Paenibacillaceae)、草酸杆菌科(Oxalobacteraceae)、马赛菌属(Massilia)和假单胞菌属物种(Pseudomonas lutea)7种;稻草的有根瘤菌目(Rhizobiales)、 鞘脂菌属(Sphingobium)、泛菌属和甲杆菌属物种(Methylobacterium aerolatum);母曲的有枝芽孢杆菌属和海洋芽孢杆菌属物种(Oceanobacillus indicireducens);拆仓曲的有芽孢杆菌目(Bacillales)和海洋芽孢杆菌属物种(Oceanobacillus caeni)。 这些结果表明原辅料的微生物多样性最高,与已有研究报道一致[8],可能是因为小麦、稻草生长过程中表面附着了来自土壤、空气和水源的复杂微生物群落。 这些微生物种类繁多,但大多数并不适应大曲发酵的高温、高湿、高酸环境。 因此,通常在大曲发酵初期观察到最高的丰富度和多样性,包括泛菌属、马赛菌属和假单胞菌属等[20]。 相比之下,属于芽孢杆菌目的枝芽孢杆菌属和海洋芽孢杆菌属是经强烈“环境筛选”而成功定殖的大曲优势功能菌[6,18]。 这2 种菌具有较强的耐热能力,与多种挥发性及非挥发性物质的形成密切相关,分别被鉴定为黑曲和白曲的生物标志物[23-25]。
对于真菌而言,原辅料中的标志物数量(13 种)也远高于大曲(1 种),且主要是稻草(11 种)(图4-d)。具体地,稻草的生物标志物包括多孔菌目(Polyporales)、刺盾炱目(Chaetothyriales)、盘菌科(Cucurbitariaceae)、暗壳腔菌科(Phaeosphaeriaceae)、Cyphellophoraceae、Hypocreales_fam_Incertae_sedis、圆孔壳菌科(Amphisphaeriaceae)、拟棘壳孢属(Pyrenochaetopsis)、暗球腔菌属(Phaeosphaeria)、杯梗孢属(Cyphellophora)和微座孢属(Microdochium);小麦的为梨孢假壳科(Pleosporaceae)和链格孢属;母曲的为斯塔莫酵母属(Starmerella)。 与细菌相比,大曲发酵对真菌的筛选作用更为剧烈和彻底,这可能是因为真菌通常对温度、湿度和氧气水平等环境因素更为敏感[31-32]。多孔菌目、刺盾炱目下的各类真菌多与木材腐朽、土壤或植物病害相关,它们的存在体现了稻草所携带的环境真菌多样性,但这类真菌不耐热,在大曲发酵中基本不发挥功能[33-34]。 类似地,链格孢属虽常在制曲小麦中占优势,但并不利于大曲的发酵和白酒的酿造,其相对丰度在大曲发酵前期快速降低[12,17,35]。这些发现再次证明,大曲发酵过程是一种强效的环境筛选机制,可驱动其微生态从开放、多样向封闭、特化演替,通过高温等工艺条件有效抑制并淘汰不利微生物,为大曲作为糖化发酵剂的功能稳定性提供了关键保障。
2.4 酱香型大曲的溯源分析
为定量解析大曲微生物的来源,本研究采用SourceTracker 模型对A、B、C 3 个厂家的大曲在出仓和贮存后2 个阶段的微生物群落进行了溯源分析。结果表明,母曲是塑造大曲微生物群落的最核心驱动力。 在发酵结束的拆仓曲中,细菌群落的母曲贡献率维持在84% ~85% 的高位,真菌群落的母曲贡献率则达到83% ~95%(图5-a ~图5-c)。 这些结果有力印证了母曲作为“微生物种子”,在启动并主导大曲发酵初期群落组装过程中具有决定性作用,可能与微生物生态学中的“优先效应”有关[36]。 母曲不仅为大曲接种了克罗彭斯特菌属和嗜热真菌属等关键功能微生物,其代谢活动所创造的微环境(如产酸、升温等)还为特定菌群的定殖与增殖奠定了基础[11,13]。
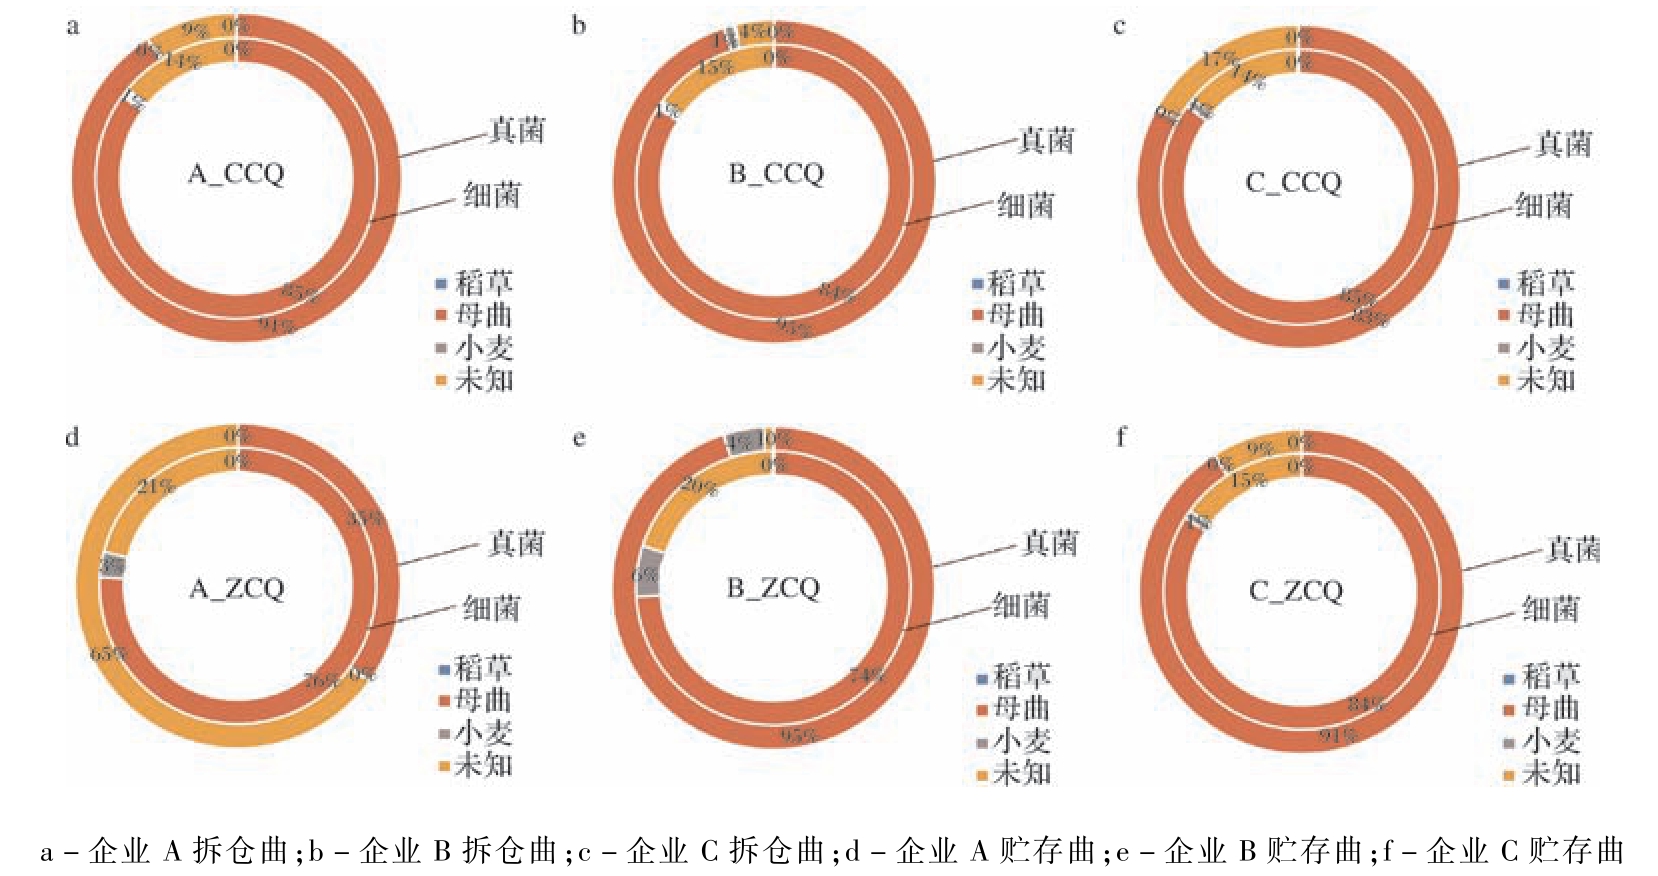
图5 不同来源微生物对拆仓曲和贮存曲的平均贡献率
Fig.5 Average contribution rate of microorganisms from different sources to the CCQ and ZCQ
然而,对比拆仓曲与贮存曲的溯源结果发现,贮存过程是一个积极的微生物生态演替阶段,改变了群落来源构成。 最为显著的变化是,3 个企业的细菌群落中,母曲贡献率在贮存后均呈现下降趋势(A:85%→76%;B:84%→74%;C:85%→84%),而代表环境输入的未知来源贡献率则相应上升(图5-d ~图5-f)。这与前人研究结论一致,即大曲在开放式贮存环境中会持续接纳来自空气等环境中的微生物,新迁入的菌群与原有菌群发生竞争与更迭,导致群落结构发生重组[2,6]。
值得注意的是,真菌群落对贮存环境的响应表现出显著的企业间异质性。 企业A 真菌的母曲贡献率急剧下降(91%→35%),未知来源大幅升高至65%,表明其贮存环境对真菌群落产生了强烈干扰。 而企业B、C 则保持了极高的母曲贡献率(B:95%→95%,C:83%→91%)。 这种分化可归因于贮存条件的不同,推测企业A 可能采用了湿度较高或通风较差的贮存条件,这有利于环境中某些霉菌(如曲霉)的生长,从而显著改变了真菌群落结构(图3-d)。 上述结果凸显了环境控制对维持大曲微生物稳定性的重要作用。
溯源分析结果显示,小麦对大曲微生物群落的直接贡献率(1% ~6%)远低于母曲。 类似地,Gong 等[12]发现小麦为曲坯样品贡献了41.4%的细菌和42.8%的真菌,但对成品高温大曲中的微生物贡献率几乎为0。然而,小麦不仅是碳氮营养的主要提供者,其表面附着的微生物也是大曲初始菌群的重要组成部分[10]。这些源自小麦的菌群可能在发酵早期参与原料的降解,其代谢活动为优势菌群的生长创造了条件。 例如,源自小麦的芽孢杆菌菌株可在早期促进功能酶的积累,进而提升高温大曲的代谢活性[37]。 因此,选择优质小麦对于有益功能菌的定殖及大曲质量的稳定可能具有基础性意义[38]。
3 结论与讨论
微生物是塑造大曲品质的关键,解析其来源有助于调控和提升大曲品质。 本研究以酱香型大曲原料及成曲为对象,借助高通量测序技术和微生物溯源分析展开探究。 结果表明,原辅料与大曲在微生物多样性和组成上存在显著差异。 发酵过程的强效筛选作用使得原辅料中的泛菌属和链格孢属等土著微生物迅速被母曲中的枝芽孢杆菌属、芽孢杆菌属、热子囊菌属和嗜热真菌属等功能微生物取代,进而塑造了大曲作为糖化发酵剂的基本特性。 相比之下,贮存过程对大曲微生物群落结构的影响相对较小,发酵阶段形成的群落格局基本保持稳定,表明发酵过程是大曲品质形成的关键。 溯源分析显示,母曲是大曲微生物的核心来源,对拆仓曲微生物的平均贡献率超80%,但对贮存曲的贡献率有所降低。 这一现象说明环境微生物在大曲长期贮存过程中会发生持续定殖与竞争,进而导致贮存曲在微生物组成上较拆仓曲有所差异,凸显了贮存环境对大曲品质的稳定与巩固作用。 另外,小麦对大曲微生物群落的形成也有潜在贡献,而稻草几乎无贡献,可能是因为本研究采集的稻草是发酵前的新草、尚未附着大曲表面微生物的缘故。 综上,本研究通过溯源分析不仅明确了母曲在酱香型大曲品质塑造上的核心作用,还提出原料和环境微生物具有的潜在贡献,为大曲微生物的精准调控奠定了理论基础。 后续研究可聚焦3 方面展开:一是明确母曲等级与高温大曲品质的量化关系;二是深入解析小麦源微生物在大曲微生态中的功能机制;三是建立生产与贮存环境参数的精准监控体系,以期定向富集有益功能微生物、降低群落波动风险,进而提升大曲品质的稳定性与优良率。
[1] Ali A, Wu Y F, Li W W, et al. Insight into microorganisms and flavor substances in traditional Chinese fermented food starter:Daqu[J]. Process Biochemistry, 2024, 146:433 -450.
[2] Tang J, Wei J L, Yang Y, et al. Spatio-temporal scales of the Chinese Daqu microbiome:heterogeneity, niche differentiation, and assembly mechanisms[J]. Trends in Food Science & Technology,2025, 156:104832.
[3] Li P, Lin W F, Liu X, et al. Effect of bioaugmented inoculation on microbiota dynamics during solid-state fermentation of Daqu starter using autochthonous of Bacillus, Pediococcus, Wickerhamomyces and Saccharomycopsis[J]. Food Microbiology, 2017, 61:83 -92.
[4] Ma S Y, Luo H B, Zhao D, et al. Environmental factors and interactions among microorganisms drive microbial community succession during fermentation of Nongxiangxing Daqu[J]. Bioresource Technology, 2022, 345:126549.
[5] Zhu C T, Cheng Y X, Shi Q L, et al. Metagenomic analyses reveal microbial communities and functional differences between Daqu from seven provinces[J]. Food Research International, 2023, 172:113076.
[6] Niu J L, Li W W, Du B H, et al. Temporal heterogeneity of microbial communities and flavor metabolism during storage of high-temperature Daqu[J]. Food Chemistry, 2025, 464:141577.
[7] Knights D, Kuczynski J, Charlson E S, et al. Bayesian communitywide culture-independent microbial source tracking [ J]. Nature Methods, 2011, 8(9):761 -763.
[8] Du H, Wang X S, Zhang Y H, et al. Exploring the impacts of raw materials and environments on the microbiota in Chinese Daqu starter[J]. International Journal of Food Microbiology,2019,297:32 -40.
[9] 周天慈, 何宏魁, 周庆伍, 等. 基于高通量扩增子测序技术解析中高温大曲微生物来源[J]. 食品与发酵工业, 2021, 47(16):66 -71.Zhou T C, He H K, Zhou Q W, et al. Exploring the source of microbiota in medium-high temperature Daqu based on high-throughput amplicon sequencing[J]. Food and Fermentation Industries, 2021,47(16):66 -71.
[10] 唐慧芳, 兰小辉, 李硕, 等. 白酒大曲微生物溯源的研究进展[J]. 酿酒科技, 2025(11):121 -126.Tang H F, Lan X H, Li S, et al. Research progress in source tracking of microorganisms in Baijiu Daqu[J]. Liquor-Making Science & Technology, 2025(11):121 -126.
[11] Lei Z L, Zhang Z, Huang J, et al. Dynamic patterns of high-temperature Daqu attributes in continuous production:investigating the impact of Muqu attributes, production site, and process heterogeneity[J]. Food Bioscience, 2025, 68:106417.
[12] Gong L J, Qin S, Zheng X R, et al. Traceability between microbial community and environmental microbial community in Maotaiflavor Daqu[J]. Food Chemistry:X, 2025, 27:102321.
[13] 刘光钱. 母曲添加量对高温大曲微生物群落动态演变和风味物质的影响研究[D]. 重庆:重庆大学, 2021.Liu G Q. Study on effects of additional amounts of mature Daqu on microbial community dynamics and flavor compounds during hightemperature Daqu fermentation [D]. Chongqing:Chongqing University, 2021.
[14] Mu Y, Huang J, Zhou R Q, et al. Comprehensive analysis for the bioturbation effect of space mutation and biofortification on strongflavor Daqu by high-throughput sequencing, volatile analysis and metabolomics[J]. Food Chemistry, 2023, 403:134440.
[15] Callahan B J, McMurdie P J, Rosen M J, et al. DADA2:highresolution sample inference from Illumina amplicon data[J]. Nature Methods, 2016, 13(7):581 -583.
[16] Liu S P, Zhou Y, Ma D N, et al. Environment microorganism and mature Daqu powder shaped microbial community formation in mechanically strong-flavor Daqu [ J]. Food Bioscience, 2023,52:102467.
[17] 王淑珍, 孙亮霞, 林一心, 等. 浓香大曲发酵前后微生物群落组成及溯源分析[J]. 食品与发酵工业, 2026, 52(1):169 -177.Wang S Z, Sun L X, Lin Y X, et al. Analysis of microbial community composition and traceability before and after fermentation of strong-flavor Daqu[J]. Food and Fermentation Industries, 2026,52(1):169 -177.
[18] Zhu C T, Cheng Y X, Zuo Q C, et al. Exploring the impacts of traditional Crafts on microbial community succession in Jiang-flavored Daqu [ J]. Food Research International, 2022, 158:111568.
[19] Huang Y, Li D, Mu Y, et al. Exploring the heterogeneity of community and function and correspondence of “species-enzymes” among three types of Daqu with different fermentation peak-temperature via high-throughput sequencing and metagenomics[J]. Food Research International, 2024, 176:113805.
[20] Zhang Y D, Xu J G, Ding F, et al. Multidimensional profiling indicates the shifts and functionality of wheat-origin microbiota during high-temperature Daqu incubation[J]. Food Research International, 2022, 156:111191.
[21] Shi G L, Fang C, Xing S, et al. Heterogenetic mechanism in high-temperature Daqu fermentation by traditional craft and mechanical craft:from microbial assembly patterns to metabolism phenotypes[J]. Food Research International, 2024, 187:114327.
[22] Zhang Y D, Shen Y, Cheng W, et al. Understanding the shifts of microbial community and metabolite profile from wheat to mature Daqu[J]. Frontiers in Microbiology, 2021, 12:714726.
[23] Mu Y, Yao S J, Huang Y, et al. Unveiling the metabolic heterogeneity and formation mechanism in Chinese typical Daqu based on Qu-omics[J]. Food Research International, 2025, 202:115735.
[24] Shi W, Chai L J, Fang G Y, et al. Spatial heterogeneity of the microbiome and metabolome profiles of high-temperature Daqu in the same workshop[J]. Food Research International, 2022, 156:111298.
[25] Mu Y, Liu L P, He J J, et al. Investigating the variations in microbiome and volatilome characteristics of sauce-flavor Muqu across different grades and production rounds [ J]. Food Chemistry,2025, 492:145394.
[26] 向港兴, 陈莹琪, 沈毅, 等. 不同等级浓香型大曲微生物群落结构与理化性质的比较分析[J]. 食品科学, 2022, 43(18):184 -191.Xiang G X, Chen Y Q, Shen Y, et al. Comparative analysis of microbial community structure and physicochemical properties of different grades of Nongxiangxing Daqu[J]. Food Science, 2022, 43(18):184 -191.
[27] 刘文虎, 柴丽娟, 张立强, 等. 基于宏基因组学解析不同质量等级中温大曲微生物组的异质性[J]. 微生物学报, 2023, 63(11):4383 -4398.Liu W H, Chai L J, Zhang L Q, et al. Metagenomics unveils the microbiome heterogeneity of medium-temperature Daqu with different quality grades[J]. Acta Microbiologica Sinica, 2023, 63(11):4383 -4398.
[28] 丁芳, 张原頔, 蒋英丽, 等. 不同等级高温大曲微生物群落和代谢物的特征分析[J]. 中国酿造, 2022, 41(11):24 -30.Ding F, Zhang Y D, Jiang Y L, et al. Microbial communities and metabolites characteristics of high temperature Daqu with different grades[J]. China Brewing, 2022, 41(11):24 -30.
[29] 陈勇, 林涵瑞, 陈晓茹, 等. 川派浓香型白酒大曲的典型产区差异性分析[J]. 中国酿造, 2024, 43(11):34 -40.Chen Y, Lin H R, Chen X R, et al. Difference analysis of Sichuan strong-flavor Baijiu Daqu in typical producing areas[J].China Brewing, 2024, 43(11):34 -40.
[30] 邓阿玲, 唐杰, 朱楚天, 等. 黑色高温大曲在固态发酵过程中的微生物群落及风味化合物演替驱动机制[J]. 食品科学,2024, 45(23):102 -112.Deng A L, Tang J, Zhu C T, et al. Driving mechanisms for microbial community succession and change of volatile flavor compounds during the solid-state fermentation of black high-temperature Daqu[J]. Food Science, 2024, 45(23):102 -112.
[31] Tang P, Li Q L, Shan Q, et al. Physicochemical properties, microbial community evolution, and flavor compounds during the mechanized production of Jiangxiangxing high-temperature Daqu[J]. LWT, 2025, 232:118418.
[32] Zhu M, Zheng J, Xie J, et al. Effects of environmental factors on the microbial community changes during medium-high temperature Daqu manufacturing [ J]. Food Research International, 2022,153:110955.
[33] Liu S, Shen L L, Xu T M, et al. Global diversity, molecular phylogeny and divergence times of the brown-rot fungi within the Polyporales[J]. Mycosphere, 2023, 14(1):1564 -1664.
[34] 李玥, 谈家玲, 朱徐睿, 等. 加拿大一枝黄花叶片病原真菌的鉴定与分析[J]. 安徽农业大学学报, 2025, 52(1):1 -8.Li Y, Tan J L, Zhu X R, et al. Identification and analysis of pathogenic fungi in leaves of Solidago canadensis[J]. Journal of Anhui Agricultural University, 2025, 52(1):1 -8.
[35] 郑亚伦, 赵婷, 王家胜, 等. 数字化高温大曲发酵过程中微生物群落结构的变化[J]. 食品科学, 2022, 43(12):171 -178.Zheng Y L, Zhao T, Wang J S, et al. Changes in the microbial community structure during the digitally managed fermentation of high-temperature daqu[J]. Food Science, 2022, 43(12):171 -178.
[36] Debray R, Herbert R A, Jaffe A L, et al. Priority effects in microbiome assembly[J]. Nature Reviews Microbiology,2022,20(2):109 -121.
[37] Zhang Y D, Kang J M, Han B Z, et al. Wheat-origin Bacillus community drives the formation of characteristic metabolic profile in high-temperature Daqu[J]. LWT, 2024, 191:115597.
[38] Hou X G, Hui M, Sun Z K, et al. Associations between wheat varieties and the functional microbial community of Nongxiangxing Daqu from northern China[J]. LWT, 2023, 185:115119.