L-色氨酸(L-tryptophan,L-Trp)是一种芳香族氨基酸,它是蛋白质合成的重要组成部分,对细胞生长和组织修复至关重要,在医药、食品、饲料及工业领域有着广泛的应用。 目前,由于大肠杆菌(Escherichia coli)具有遗传背景清晰、生长快和易改造的优点,被广泛应用于各种氨基酸的生产。 大肠杆菌生产L-色氨酸的代谢途径主要包括中心代谢途径、共同芳香族途径和色氨酸专属途径,其合成代谢途径如图1 所示。
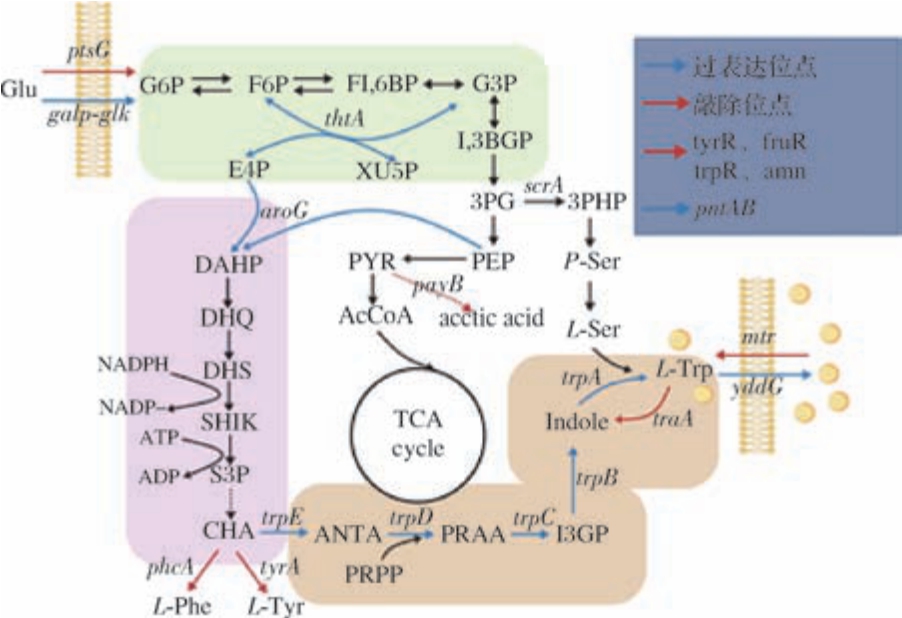
图1 大肠杆菌中L-色氨酸的合成途径
Fig.1 The biosynthetic pathways of L-tryptophan in Eschrichia coli
注:ptsG:葡萄糖磷酸转移酶系统EIICB 或EIICBA 基因;galP:MFS 转运基因;tktA:转酮醇酶基因;aroG:3-脱氧-D-阿拉伯庚酮糖酸-7-磷酸合酶;trpE:邻氨基苯甲酸合成酶I 基因;trpD:邻氨基苯甲酸合成酶Ⅱ基因;trpC:吲哚-3-甘油磷酸合成酶/磷酸核糖基邻氨基苯甲酸异构酶基因;trpB:L-色氨酸合成酶β 亚基;trpA:L-色氨酸合成酶α 亚基基因;serA:3-磷酸甘油酸脱氢酶基因;tnaA:色氨酸酶基因;mtr:色氨酸特异性转运蛋白基因;yddG:甲基紫霉素外排泵基因;G6P:葡萄糖-6-磷酸(glucose 6-phosphate);F6P:果糖-6-磷酸(fructose 6-phosphate);F1,6BP:果糖-1,6-二磷酸(fructose 1,6-bisphosphate);G3P:3-磷酸甘油醛(glyceraldehyde 3-phosphate);1,3-BGP:1,3-二磷酸甘油酸(1,3-disphosphoglycerat);3-PGA:3-磷酸甘油酸(3-phosphoglycerate);PEP:磷酸烯丙酮酸(phosphoenoypyruvate);PYR:丙酮酸(pyruvate);AcCoA:乙酰辅酶A(acetyl-CoA);E4P:4-磷酸赤藓糖(erythrose-4-phosphate);DAHP:3-脱氧-D-阿拉伯庚酮糖酸-7-磷酸(3-deoxy-D-arabinoheptulosonate-7-phosphate);DHQ:3-脱氢奎宁(3-dehydroquinate);DHS:3-脱氢莽草酸(3-dehydroshikimate);SHIK:莽草酸(shikimic acid);S3P:3-磷酸莽草酸(shikimate-3-phosphate);CHA:分支酸(chorismate);ANTA:邻氨基苯甲酸酯(anthranilate);PRAA:邻氨基苯甲酸[N-(5-phosphoribosyl)-anthranilate];I3GP:(1S,2R)-1-C-(吲哚-3-基)甘油-3-磷酸[(1S,2R)-1-C-(indol-3-yl)glycerol 3-phosphat];PRPP:焦磷酸核糖(phosphoribosyl pyrophosphate);TCA cycle:三羧酸循环(tricarboxylic acid cycle)。
对大肠杆菌进行代谢工程的改造虽然获得了显著进展,但由于在大肠杆菌中L-色氨酸的代谢流过长,其改造也存在许多问题,如代谢通量不足[1-2]、前体供应不足[3]和中间代谢产物的多重反馈抑制[4-6]等。 Liu 等[7]通过调节yddG 和aroP 基因的表达强度,使得构建的最终菌株L-色氨酸产量达36.3 g/L。Xiong 等[8]为了将碳通量引导到色氨酸生物合成途径中,应用代谢工程手段重新连接了磷酸烯醇式丙酮酸-丙酮酸-草酰乙酸的节点,使得构建的菌株最终在5 L 生物反应器中40 h 补料分批发酵后产生了41.7 g/L L-色氨酸。 Zhao 等[9]通过删除trpR 、tnaA、pheA 和tyrA 等基因来阻断与L-色氨酸生物合成竞争途径,最终工程化的大肠杆菌可产生13.3 g/L 的L-色氨酸。 Li 等[10]通过外源表达枯草芽孢杆菌和巨型芽孢杆菌的异源谷氨酰胺合成酶,改善谷氨酰胺合成以及增强5-磷酸-α-D-核糖-1-二磷酸和丝氨酸的供应,并通过辅因子平衡,使摇瓶发酵48 h 后工程菌株产量达到底盘菌株的2. 76 倍。 大肠杆菌中吲哚-3-甘油磷酸合酶(indole-3-glycerol phosphate synthase,IGPS)被邻氨基苯甲酸盐前馈抑制,Chen 等[11]在大肠杆菌中外源表达来自黑曲霉的邻氨基苯甲酸盐激活的吲哚甘油磷酸合酶(indole glycerol-phosphate synthase, TrpC),产生更耐受的变体,使得42 h 发酵后L-色氨酸水平从19 g/L 提高到29 g/L。
本研究组合了多种代谢工程策略,包括强化L-色氨酸生物合成途径、敲除L-色氨酸降解途径和竞争途径、增强能量供应以及强化转运蛋白表达等策略。 组合优化的工程菌株在摇瓶中积累的水平从2.11 g/L 提高到8.33 g/L,在5 L 发酵罐中经过补料分批发酵,发酵水平达到37.4 g/L。
1 材料与方法
1.1 菌株和质粒
本研究使用的大肠杆菌DH5α 作为基因编辑质粒的构建,大肠杆菌XZ1 及其衍生菌株作为L-色氨酸生产的工程菌株。 质粒pTnsABC、pQcascade、pDonor 和pCutamp 用于基因组基因编辑。 所有菌株和质粒见表1。 本研究所涉及的引物列见电子版增强出版附表1(https:/ /doi. org/10.13995/j. cnki.11-1802/ts.044774)。 本研究通过CRISPR 相关转座酶系统进行基因修饰[12-13]。 CRISPR 相关转座酶系统涉及4 个质粒,包括 pDonor(包含用于基因组靶向的crRNA 阵列、转座酶识别序列LE 和RE 以及供体DNA)、pTnsABC(用于表达转座酶TnsAB 和TnsC)、pQCascade(用于表达转座酶级联TniQ-Cas678)和pCutamp(包含靶向AmpR 启动子的N20 序列,以实现pTnsABC 的切割,pQCascade 和pDonor)用于消除质粒。
表1 本研究所用到的菌株和质粒
Table 1 Strains and plasmids used in this study

菌株/质粒特征来源E.coli DH5α克隆宿主实验室保存XZ1W3110, ΔlacI, pBR322-trpEfbrDCBA-aroGfbr-serAfbr实验室保存XZ2XZ1, ΔtnaA, pBR322-trpEfbrDCBA-aroGfbr-serAfbr本研究XZ3XZ2, ΔtyrA, ΔpheA, pBR322-trpEfbrDCBA-aroGfbr-serAfbr本研究XZ4XZ3, ΔtrpR, pBR322-trpEfbrDCBA-aroGfbr-serAfbr本研究XZ5XZ4, ΔfruR, pBR322-trpEfbrDCBA-aroGfbr-serAfbr本研究XZ6XZ4, ΔtyrR, pBR322-trpEfbrDCBA-aroGfbr-serAfbr本研究XZ7XZ6, ΔptsG, pBR322-trpEfbrDCBA-aroGfbr-serAfbr本研究XZ8XZ5, ptsG::Ptrc-galp-glk, pBR322-trpEfbrDCBA-aroGfbr-serAfbr 本研究XZ9XZ8, ΔpoxB, pBR322-trpEfbrDCBA-aroGfbr-serAfbr XZ10XZ9, ycjV::Ptrc-tktA, pBR322-trpEfbrDCBA-aroGfbr-serAfbr本研究XZ11XZ10, Δamn, pBR322-trpEfbrDCBA-aroGfbr-serAfbr本研究XZ12XZ11, yjiT ::Ptrc-pntAB, pBR322-trpEfbrDCBA-aroGfbr-serAfbr 本研究XZ13XZ12, Δmtr, pBR322-trpEfbrDCBA-aroGfbr-serAfbr本研究XZ14XZ12, mbhA::Ptrc-yddG, pBR322-trpEfbrDCBA-aroGfbr-serAfbr 本研究pTnsABCKanar, TnsABC实验室保存pQcascadeSper, TniQ-Cas678实验室保存pDonorAmpr, RE-cm-LE实验室保存pCutampAprr, SacB, RhaR, Cas9, sgRNA实验室保存
1.2 培养基和主要试剂
LB 培养基(g/L):酵母粉5. 0,蛋白胨10,NaCl 10(固体培养基中添加质量分数为2%的琼脂粉)。
种子培养基(g/L):葡萄糖10,酵母粉 15,K2HPO4 24, KH2PO4 9.8, 柠檬酸2,MgSO4·7H2 O 1,(NH4)2SO4 5。 使用NaOH 调节pH 值至7.0。
发酵培养基(g/L):葡萄糖15,酵母粉8,蛋白胨12,K2HPO4 4,KH2 PO4 4,柠檬酸3,MgSO4·7H2 O 0. 5,(NH4)2SO4 2.5,NaCl 3,FeSO4·7H2 O 0.075,甜菜碱1,微量元素液2 mL。
微量元素液(g/L):CoSO4·7H2O 0.75,ZnSO4·7H2O 15,CuSO4·5H2 O 5,Al2(SO4)3·18H2 O 2,FeSO4·7H2 O 5,MnSO4·H2 O 4,Na2 MoO4·2H2 O 3,NiSO4·6H2O 2.5,H3BO3 0.5。
主要试剂:P505 高保真酶、Taq DNA 聚合酶,南京诺唯赞生物科技有限公司;一步同源重组酶,无锡极速竞优生物科技有限公司;细菌基因组提取试剂盒、质粒提取试剂盒、胶回收试剂盒,天根生化科技(北京)有限公司;抗生素,生工生物工程(上海)股份有限公司;酵母粉、蛋白胨等其他试剂,国药集团化学试剂有限公司。
1.3 实验方法
1.3.1 重组菌株构建
基因敲除及整合采用CRISPR 相关转座酶系统基因编辑技术完成[12-13]。 使用质粒pTnsABC、pQcascade、pDonor 和pCutamp 的基因编辑过程在之前的报道中有详细描述,仅以tktA 基因的插入为例。 首先,使用预测工具(https:/ /chopchop. cbu. uib. no/#)设计N32 序列(ggtttcactggcaaacttaaaagcgatgtaca),用引物pQ-tktA-s 和pQ-tktA-a 扩增线性化质粒pQcascadetktA,然后将线性化质粒pQcascade-tktA 转化至大肠杆菌DH5α 感受态细胞,获得超螺旋质粒pQcascadetktA。 然后用引物tktA-S 和tktA-A 以大肠杆菌基因组为模板扩增出供体DNA Ptrc-tktA;用引物pD-tktA-s 和pD-tktA-a 以pDonor 原质粒为模板扩增pDonor 质粒载体,然后运用一步克隆同源重组将Ptrc-tktA 基因片段与pDonor 质粒载体连接,最后将其转化到大肠杆菌DH5α 感受态细胞进行富集。
构建成功后,将质粒pTnsABC、pQcascade-tktA 和pDonor-tktA 共转化的工程菌感受态细胞中,并将细胞在LB 培养基中37 ℃复苏2 h。 然后将细胞涂布在含有卡那霉素(50 μg/mL)、链霉素(50 μg/mL)和氨苄青霉素(100 μg/mL)的LB 琼脂平板上37 ℃过夜培养,将成功转入3 个质粒的单菌落接种至含有0.02 mmol/L IPTG 和上述3 种抗性的LB 液体培养基中诱导3 h,后在含卡那霉素(50 μg/mL)、链霉素(50 μg/mL) 和氨苄青霉素(100 μg/mL)的LB 琼脂平板上划线培养,待长出单菌落后取不同培养代的菌落进行菌落PCR 验证,筛选出阳性整合菌株,并进行基因测序以进一步确认。 最终,通过化学转化质粒pCutamp 到正整合菌株中,通过10 mmol/L 鼠李糖诱导定向切割,消除上述3 个质粒,获得具有多拷贝染色体整合的无质粒菌株。 将LB 培养基重悬后涂布在含有蔗糖(10 g/L)的LB 平板上,37 ℃培养12 h,经过菌落PCR 确定消除质粒pCutamp 后的菌株。
1.3.2 摇瓶发酵方法
平板活化:用一次性无菌接种环蘸取保藏于甘油管中的菌液,在LB 固体平板上进行三区划线,后在37 ℃培养箱过夜培养。
种子培养:从平板上挑取长势良好的单菌落接入含相应抗性的50 mL LB 液体培养基的三角瓶中,37 ℃、200 r/min 培养10 h。
摇瓶发酵:以1% 接种量将种子液接种至装有45 mL 发酵培养基的500 mL 挡板锥形瓶中,37 ℃、200 r/min 培养。
1.3.3 5 L 发酵罐发酵方法
发酵罐发酵:以10% 的接种量将种子培养基接种于含有2 L 发酵培养基的5 L 生物反应器中37 ℃培养60 h。 在发酵过程中,通过流加25% (体积分数)的氨水维持pH 值为7.0,通过调节搅拌速度和通气量维持溶解氧为25% ~35%,当发酵培养基中初始葡萄糖耗尽后,流加600 g/L 葡萄糖溶液,使葡萄糖质量浓度维持在较低质量浓度( <5 g/L)。
1.3.4 分析检测方法
生物量OD600值检测:取发酵液稀释浓度后,使用紫外分光光度计测量菌液的OD600值。
葡萄糖质量浓度检测:取适量菌液经小型离心机12 000 r/min,离心5 min 取上清液,稀释样品中葡萄糖质量浓度为0 ~2 g/L,采用SBA-40D 生物传感器分析仪检测葡萄糖质量浓度。
L-色氨酸产量检测[14]:取少量发酵液经小型离心机以12 000 r/min,离心10 min 后稀释上清液至合适的质量浓度,取1 mL 该稀释液与9 mL 对二甲氨基苯甲醛(质量浓度为3 g/L,溶剂为体积比为1∶1 的水与H2SO4 混合溶液)混合,加入比色管沸水浴加热2 min 后加入50 μL 亚硝酸钠,混匀后沸水浴加热3 min,冷却后以试剂作为空白,用紫外分光光度计测定在600 nm 处吸光值,通过标准曲线对比从而测得L-色氨酸浓度。 本研究中的实验均进行3 次,数据以“平均值±标准差”表示。
2 结果与分析
2.1 解除竞争途径以及降解途径强化代谢流
为了使L-色氨酸有效地积累,需要对L-色氨酸下游途径的分解反应进行阻断。 色氨酸酶(tryptophanase,TnaA,由基因tnaA 编码)在大肠杆菌中催化色氨酸的分解反应,将其降解为吲哚、丙酮酸和氨[15]。 在敲除基因tnaA 后,使得色氨酸无法被轻易分解,从而使得L-色氨酸积累。 另外,在大肠杆菌合成L-色氨酸的代谢流中,分支酸作为芳香族氨基酸的前体,可以分别转化为苯丙氨酸、酪氨酸和色氨酸。为了避免碳流的浪费,需要弱化或切断苯丙氨酸和酪氨酸的合成路径[16-17]。
本研究以本实验室保藏的一株产L-色氨酸菌株大肠杆菌XZ1 为底盘菌株,该菌株基因组上lacI 基因被敲除,便于后续的基因以Ptrc 启动子进行过表达而不受阻遏。 本研究利用CRISPR 相关转座酶系统将编码色氨酸酶的基因tnaA 从基因组上敲除,并将重组质粒pBR322-trpEfbr DCBA-aroGfbr-serAfbr 转化至其中,构得菌株XZ2。 如图2 所示,经发酵40 h 后OD600值达到24.98,L-色氨酸产量累积2.72 g/L。 敲除编码降解酶的基因tnaA 后与对照菌株相比,L-色氨酸有明显的积累。 在菌株XZ2 的基础上,将编码合成苯丙氨酸和酪氨酸的基因pheA、tyrA 从基因组上敲除,构得菌株XZ3。 由先前的研究[18]得知,在敲除基因pheA 和基因tyrA 后,菌株基本无法在普通培养基中生长,故本研究在培养基中分别加入0. 3 g/L L-苯丙氨酸和0.3g/L L-酪氨酸,在40 h 摇瓶发酵后,L-色氨酸产量达3.51 g/L,相比XZ2,其产量提高了29%(图2)。
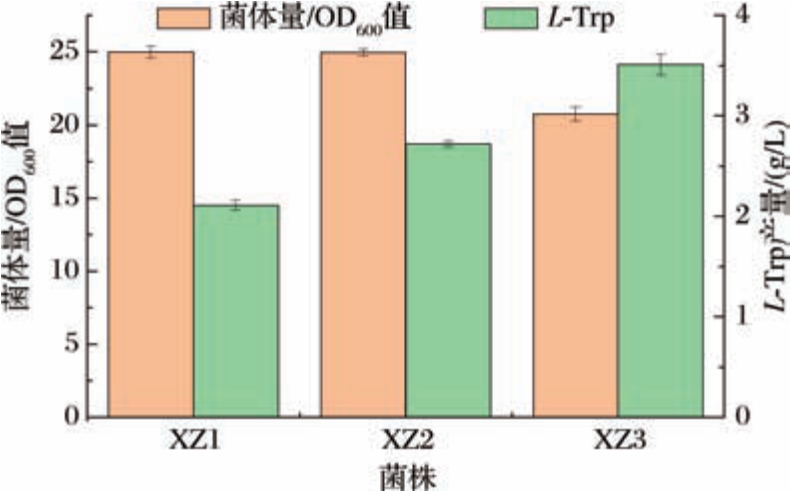
图2 XZ1、XZ2、XZ3 菌株摇瓶发酵生产L-色氨酸产量及OD600值
Fig.2 The yield of L-tryptophan and the OD600 value in the shake-flask fermentation of strain XZ1, XZ2, and XZ3
2.2 改造全局调控蛋白提升代谢流
trpR 编码色氨酸阻遏蛋白,可与色氨酸结合,并结合trpL 基因编码的阻遏蛋白,从而关闭色氨酸操纵子,阻碍操纵子下游的基因编码区表达从而影响色氨酸的合成。 本研究将trpR 敲除,构建了菌株XZ4。 与菌株XZ3 相比,L-色氨酸产量提高了8. 1%,达到3.79 g/L(图3)。
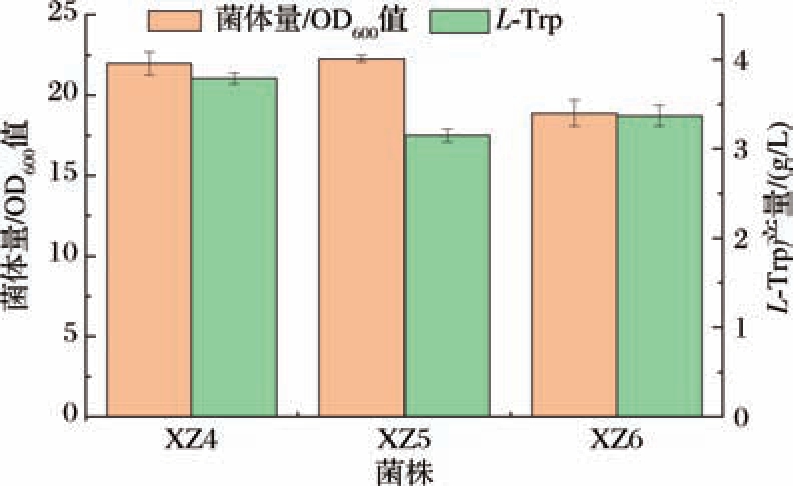
图3 XZ4、XZ5、XZ6 菌株摇瓶发酵生产L-色氨酸产量及OD600值
Fig.3 The yield of L-tryptophan and the OD600 value in the shake-flask fermentation of strain XZ4, XZ5,and XZ6
FruR 作为一种大肠杆菌中参与中心代谢途径调控的全局调控蛋白,负责碳代谢流和能量代谢相关基因的调控,通过感知胞内F1P 和F1,6BP 的水平对多个基因的表达进行调控,协调碳源的分解与利用避免造成资源的浪费[19]。 本研究对基因fruR 进行了敲除,构建了菌株XZ5。 然而摇瓶发酵结果表明,L-色氨酸并未得到更多积累,可能原因是,敲除该基因后,细胞启动其他补偿机制弥补该基因缺失后产生的后果来维持代谢平衡,致使未达到理想效果,表明了代谢网络的复杂性。
TyrR 作为芳香族氨基酸代谢的核心调控枢纽,参与莽草酸激酶的调控[20],敲除tyrR 能解除其对aroF 和aroG 的反馈抑制。 本研究在XZ4 菌株基础上敲除tyrR 基因得到XZ6(图3),但其产量和OD600值都有一定水平的下降,本研究结果与文献报道[20]并不相符。 可能原因在于,TyrR 蛋白至少调控9 个转录单元,除了芳香族氨基酸合成途径中的基因如aroG、aroL 等起阻遏作用,同时还对folA 基因起激活调控作用[21],而基因folA 编码二氢叶酸还原酶,其直接影响细胞的增值能力和基因组稳定性,敲除tyrR 基因可能使得大肠杆菌生长繁殖能力受阻,从而使菌株OD600值下降,间接影响了L-色氨酸产量的下降。
2.3 强化前体物质水平供应
磷酸烯醇式丙酮酸(phosphoenolpyruvic acid,PEP)和4-磷酸赤藓糖(erythritol-4-phosphate, E4P)是合成L-色氨酸的2 个重要前体。 同时,葡萄糖的转运系统(phosphotransferase system, PTS)将葡萄糖的跨膜运输与其磷酸化活化过程偶联在一起,由PEP的高能磷酸键提供能量驱动跨膜运输。 为了将PEP更多地用于L-色氨酸合成,本研究通过敲除ptsG 使PTS 失活,构建了菌株XZ7。 由图4 可知,PTS 失活,导致菌株生长以及产物生产受到严重影响,OD600 值仅为7.58,L-色氨酸产量达1.14 g/L。 为恢复菌株对葡萄糖的吸收,本研究采用了半乳糖转运蛋白(galactose transporter, GalP)和葡萄糖激酶(glucokinase,Glk) 组合不依赖PEP 的转运系统,GalP 通过质子化学势能驱动葡萄糖的主动运输,使得葡萄糖以未磷酸化的形式进入胞内,此过程不消耗PEP,后通过Glk将进入胞内的葡萄糖磷酸化转化为G-6-P 后进入代谢网络[6]。 以强启动子Ptrc 表达基因galp-glk 构得菌株XZ8,在回补葡萄糖吸收系统后,菌株XZ8 生物量OD600 值得到回升为20.97,L-色氨酸最终产量达4.63 g/L(图4)。
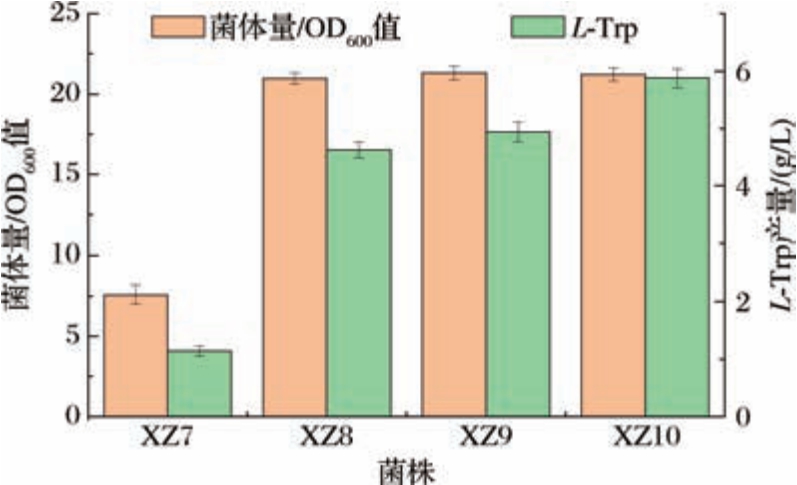
图4 XZ7、XZ8、XZ9、XZ10 菌株摇瓶发酵生产L-色氨酸产量及OD600 值
Fig.4 The yield of L-tryptophan and the OD600 value in the shake-flask fermentation of strain XZ7, XZ8, XZ9, and XZ10
由于PTS 的失活导致PEP 水平的上升,可能使得丙酮酸的积累,而丙酮酸的积累会间接导致乙酸的积累,本研究在菌株XZ8 的基础上,敲除了基因poxB以阻断乙酸的合成,构建了菌株XZ9。 如图3 所示,菌株OD600 值为21. 31,产量达4. 94 g/L,相比菌株XZ8,产量提升了6. 7%。 本研究结果表明,在失活PTS 积累PEP 后有部分碳流流向丙酮酸后导致碳源的损耗。
E4P 也是合成色氨酸的重要前体之一,在传统代谢中,磷酸戊糖途径(phosphopentose pathway, PPP 途径)主要生成5-磷酸核糖,E4P 的生成量相对较低,这使得PEP 与E4P 供应不匹配,从而限制了色氨酸合成。 转酮酶(transketdase, TktA)是PPP 途径中生产E4P 的关键酶,由基因tktA 编码。 为提高E4P 的表达量,本研究在菌株XZ9 的基础上利用Ptrc 强启动子过表达tktA 基因,构得菌株XZ10。 菌株XZ10 在发酵结束后,L-色氨酸产量提高到5.88 g/L(图4),终产量提高了约19%。 tktA 基因经强启动子过表达后,前体E4P 浓度得到提升,为L-色氨酸的合成提供了充足的原料。
2.4 优化能量代谢的供应
在大肠杆菌生产L-色氨酸的代谢途径中,所涉及到的主要能量和还原力是ATP 和NADPH。 L-色氨酸的合成是典型的高耗能途径,随着L-色氨酸代谢流的增强,TCA 循环代谢流量的降低,进而影响ATP 的生成。
基因amn 编码AMP 核苷酶,将AMP 分解成腺嘌呤和核糖-5-磷酸。 将此基因敲除后,阻止了AMP 的降解,细胞内会自动通过内源途径(腺苷激酶、腺苷酸激酶等)高效地转化为最终产品——ATP,间接提高细胞内ATP 水平[22]。 本研究在XZ10 菌株的基础上,对基因amn 进行敲除,构建获得菌株XZ11。 其中L-色氨酸的产量提升到6.14 g/L(图5)。 amn 基因的缺失,使得菌体内的NAD+ 浓度有所积累,但在L-色氨酸生产过程中需要大量的NADPH,而NAD+和NADPH 的合成路径相对独立。 因此需要引入转氢酶催化二者之间的相互转化。
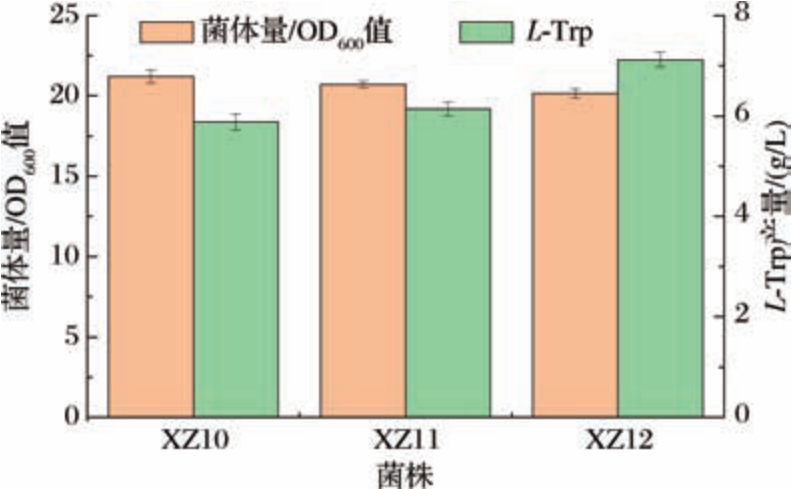
图5 XZ10、XZ11、XZ12 菌株摇瓶发酵生产L-色氨酸产量及OD600 值
Fig.5 The yield of L-tryptophan and the OD600 value in the shake-flask fermentation of strain XZ10, XZ11, and XZ12
过表达大肠杆菌膜结合型转氢酶PntAB 能有效提供充足的能量和还原力[11],因此在菌株XZ11 基础上利用Ptrc启动子对pntAB 基因驱动表达,构建了菌株XZ12。 实验结果(图5)显示,菌株L-色氨酸产量提升到了7.12 g/L。
2.5 促进L-色氨酸的分泌
在大肠杆菌中,参与调控L-色氨酸吸收的酶主要由mtr、tnaB、aroP 三个基因编码(图6-a),分别表达通透酶Mtr、TnaB、AroP,其中由基因mtr 编码的通透酶Mtr 对L-色氨酸表现出高亲和性,是L-色氨酸最主要的摄取蛋白。 为了减少L-色氨酸的吸收,在菌株XZ12 基因组上敲除mtr,获得菌株XZ13。 实验结果显示,菌株XZ13 的L-色氨酸产量相对于菌株XZ12 降低了15% (图6-b),表明敲除mtr 基因虽然阻止了色氨酸的吸收,但也有可能触发了其他的限制性条件,破坏了代谢网络的平衡。 有研究表明[23],Mtr 不仅转运L-色氨酸,同时参与吲哚的转运。 吲哚在细菌信号中具有多种作用,敲除mtr 虽然减少了L-色氨酸的摄入,但可能影响到吲哚的转运,从而影响到一些重要的细胞生理过程。
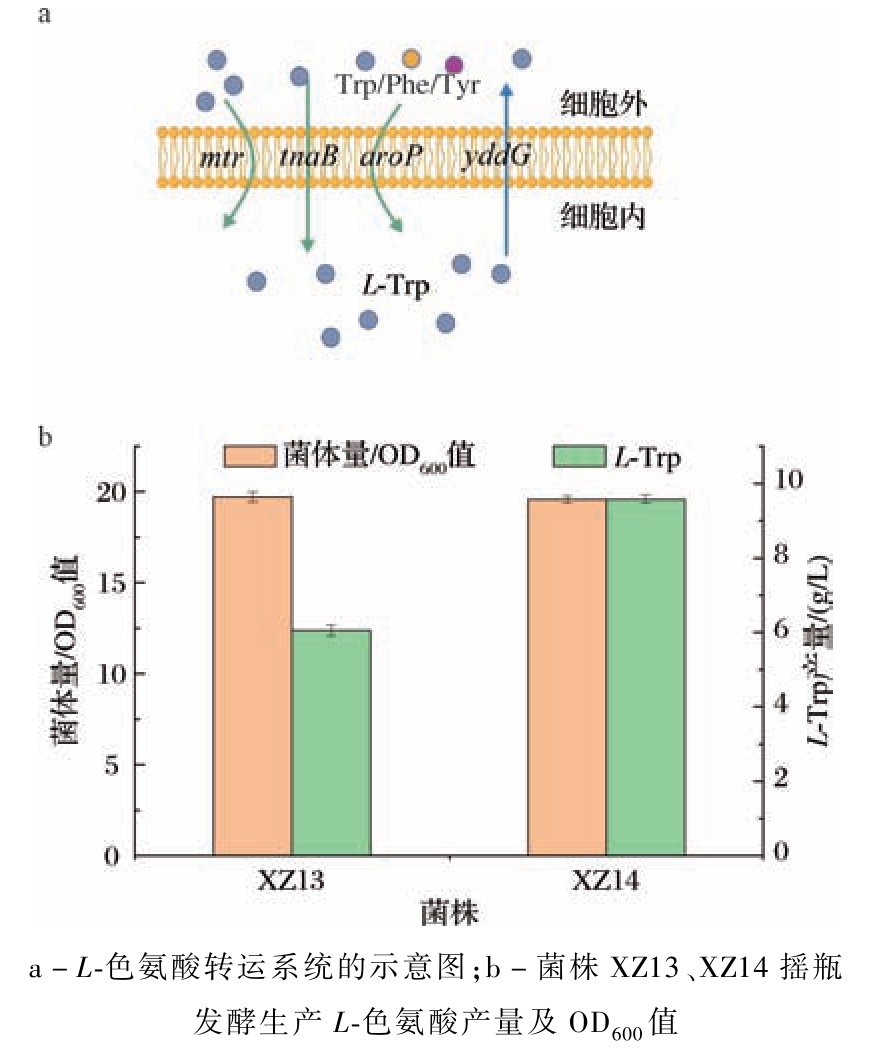
图6 L-色氨酸转运系统的改造
Fig.6 Modification of L-tryptophan transport system
另外,产物的细胞内积累会损害宿主细胞。 编码芳香族氨基酸输出蛋白的yddG 的过表达已被证明可以增强L-色氨酸的外排。 本研究在XZ12 的基础上,使用Ptrc 启动子驱动yddG 基因表达得到菌株XZ14,该菌株L-色氨酸产量高达8. 33 g/L,相比XZ12 提高了17%。 因此,过表达yddG,促进了L-色氨酸的外排,提高了产量。
2.6 发酵罐中分批补料发酵
为了评估菌株XZ14 的发酵合成L-色氨酸的能力,本研究在5 L 发酵罐中对其进行补料分批发酵。如图7 所示,在发酵34 h 时OD600值达到最高,L-色氨酸产量累积在50 h 达到最高,最高产量和产率分别达到37.4 g/L 和0.167 g/g。 而菌株XZ3 的OD600值在38 h 达到最高为64.01,最高产量仅有26 g/L。 经多次基因改造后,产量提升43.8%。
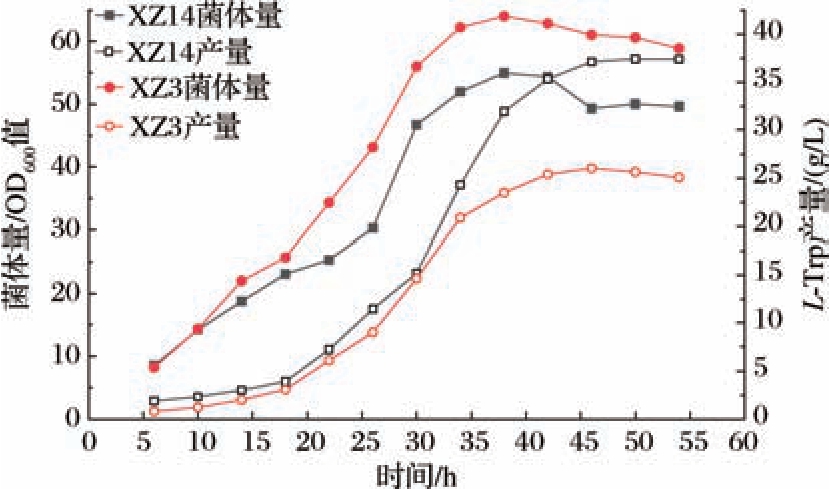
图7 XZ3、XZ14 菌株在5 L 发酵罐内发酵生产L-色氨酸产量随时间变化的曲线
Fig.7 The curve of L-tryptophan production over time during the fermentation of strain XZ3, XZ14 in a 5 L fermenter
3 结论与讨论
本研究成功构建了一株高效生产L-色氨酸的工程化大肠杆菌XZ14,通过系统性的代谢改造调控策略,显著提升了目标产物的合成能力。 首先,通过敲除竞争性途径基因,减少了碳流分支和产物分解途径,得到产量为3.51 g/L 的菌株XZ3;探索了全局调控因子trpR、fruR、tyrR 对于色氨酸代谢流的影响,并通过替换葡萄糖转运系统和强化tktA 基因的表达强化了中心代谢流向芳香族氨基酸途径的通量,得到菌株XZ10。 敲除基因amn 并引入Ptrc 强启动子驱动外排泵基因yddG 和辅酶再生系统pntAB,增强了色氨酸的转运效率和能量供应,得到菌株XZ14,摇瓶产量达到了8.33 g/L。 菌株XZ14 在5 L 发酵罐中发酵,最高OD600值达到54,发酵50 h 时积累了最高37.4 g/L 的L-色氨酸,糖酸转化率达到16.7%。
与表2 中先前的研究相比,本研究中L-色氨酸在5 L 生物反应器中放大合成中产量及产率仍有提高的空间,且在菌株生长前期延滞期较长,可能是由于有个别基因表达强度过高导致代谢流不平衡,考虑在发酵过程中对中间代谢产物积累情况进行分析,进一步提高菌株的生产周期,并对发酵条件如培养基、pH、溶氧等进行摸索出最佳发酵条件,进而提高L-色氨酸产量。 由于带有过表达质粒,工业化生产过程中质粒存在不稳定的风险,抗性残留等问题,需要进一步改造构建无质粒菌株以消除上述可能性问题。
表2 先前关于L-色氨酸合成的研究
Table 2 Previous studies on the synthesis of L-tryptophan
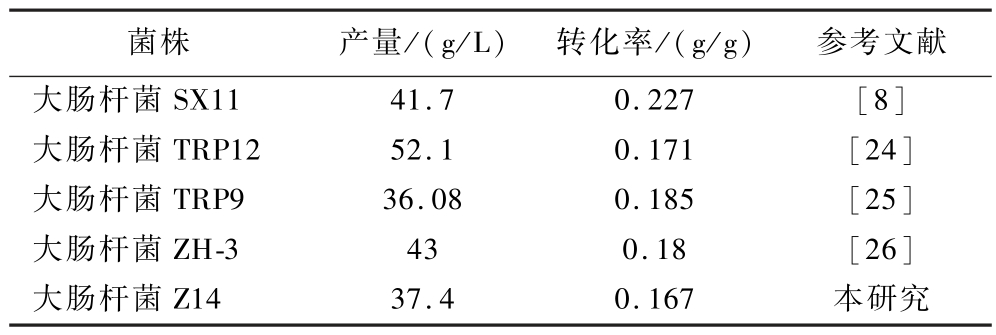
菌株产量/(g/L)转化率/(g/g)参考文献大肠杆菌SX1141.70.227[8]大肠杆菌TRP1252.10.171[24]大肠杆菌TRP936.080.185[25]大肠杆菌ZH-3430.18[26]大肠杆菌Z1437.40.167本研究
[1] Yin L H, Zhou Y N, Ding N N, et al. Recent advances in metabolic engineering for the biosynthesis of phosphoenol pyruvate-oxaloacetate-pyruvate-derived amino acids [ J]. Molecules, 2024, 29(12):2893.
[2] Niu H, Li R R, Liang Q F, et al. Metabolic engineering for improving L-tryptophan production in Escherichia coli[J]. Journal of Industrial Microbiology and Biotechnology, 2019, 46(1):55 -65.
[3] Hirasawa T, Satoh Y, Koma D. Production of aromatic amino acids and their derivatives by Escherichia coli and Corynebacterium glutamicum[J]. World Journal of Microbiology and Biotechnology,2025, 41(2):65.
[4] Liu S, Xu J Z, Zhang W G. Advances and prospects in metabolic engineering of Escherichia coli for L-tryptophan production [J].World Journal of Microbiology and Biotechnology, 2022, 38(2):22.
[5] Liu S, Wang B B, Xu J Z, et al. Engineering of shikimate pathway and terminal branch for efficient production of L-tryptophan in Escherichia coli[J]. International Journal of Molecular Sciences, 2023,24(14):11866.
[6] Panichkin V B, Livshits V A, Biryukova I V, et al. Metabolic engineering of Escherichia coli for L-tryptophan production[J]. Applied Biochemistry and Microbiology, 2016, 52(9):783 -809.
[7] Liu Q, Cheng Y S, Xie X X, et al. Modification of tryptophan transport system and its impact on production of L-tryptophan in Escherichia coli[J]. Bioresource Technology, 2012, 114:549 -554.
[8] Xiong B, Zhu Y D, Tian D G, et al. Flux redistribution of central carbon metabolism for efficient production of L-tryptophan in Escherichia coli[J]. Biotechnology and Bioengineering, 2021, 118(3):1393 -1404.
[9] Zhao Z J, Zou C, Zhu Y X, et al. Development of L-tryptophan production strains by defined genetic modification in Escherichia coli[J]. Journal of Industrial Microbiology & Biotechnology, 2011, 38(12):1921 -1929.
[10] Li Z, Ding D Q, Wang H Y, et al. Engineering Escherichia coli to improve tryptophan production via genetic manipulation of precursor and cofactor pathways[J]. Synthetic and Systems Biotechnology,2020, 5(3):200 -205.
[11] Chen L, Chen M L, Ma C W, et al. Discovery of feed-forward regulation in L-tryptophan biosynthesis and its use in metabolic engineering of E. Coli for efficient tryptophan bioproduction[J]. Metabolic Engineering, 2018, 47:434 -444.
[12] Zhang Y W, Sun X M, Wang Q Z, et al. Multicopy chromosomal integration using CRISPR-associated transposases[J]. ACS Synthetic Biology, 2020, 9(8):1998 -2008.
[13] Gelsinger D R, Vo P L H, Klompe S E, et al. Bacterial genome engineering using CRISPR-associated transposases [ J]. Nature Protocols, 2024, 19(3):752 -790.
[14] 王健, 陈宁, 徐咏全, 等. 发酵液中色氨酸含量的快速测定[J]. 食品与发酵工业, 2004, 30(2):123 -125.Wang J, Chen N, Xu Y Q, et al. Quick determination of L-tryptophan in fermented broth[J]. Food and Fermentation Industries,2004, 30(2):123 -125.
[15] Mindt M, Ferrer L, Bosch D, et al. De novo tryptophanase-based indole production by metabolically engineered Corynebacterium glutamicum[J]. Applied Microbiology and Biotechnology, 2023, 107(5):1621 -1634.
[16] Dong Y F, Chen Z. Systems metabolic engineering of Corynebacterium glutamicum for efficient L-tryptophan production[J]. Synthetic and Systems Biotechnology, 2025, 10(2):511 -522.
[17] Lu R, Chen R L, Li Z Y, et al. Metabolic engineering of Escherichia coli BL21 (DE3) for efficient production of indigo using Methylophaga aminisulfidivorans flavin-containing monooxygenase[J]. Dyes and Pigments, 2025, 236:112682.
[18] Yang S, Zhou S Y, Liang Q F, et al. Engineering Escherichia coli for efficient production of L-tryptophan[J]. Applied Biochemistry and Biotechnology, 2025, 197(6):4096 -4108.
[19] Chen M L, Liang H Y, Han C, et al. Engineering of global transcription factor FruR to redirect the carbon flow in Escherichia coli for enhancing L-phenylalanine biosynthesis[J]. Microbial Cell Factories, 2022, 21(1):222.
[20] Wang J G, Fan C S, Wu Y Q, et al. Regulation of aroP expression by tyrR gene in Escherichia coli[J]. Acta Biochimica et Biophysica Sinica, 2003, 35(11):993 -997.
[21] Pittard J, Yang J. Biosynthesis of the aromatic amino acids[J].EcoSal Plus, 2008, 3(1). DOI:10.1128/ecosalplus.3.6.1.8.
[22] Olivares A O, Baker T A, Sauer R T. Mechanistic insights into bacterial AAA + proteases and protein-remodelling machines[J].Nature Reviews Microbiology, 2016, 14(1):33 -44.
[23] Gu P F, Yang F, Li F F, et al. Knocking out analysis of tryptophan permeases in Escherichia coli for improving L-tryptophan production[J]. Applied Microbiology and Biotechnology, 2013, 97(15):6677 -6683.
[24] Guo L, Ding S, Liu Y D, et al. Enhancing tryptophan production by balancing precursors in Escherichia coli[J]. Biotechnology and Bioengineering, 2022, 119(3):983 -993.
[25] 丁爽.代谢工程改造大肠杆菌生产L-色氨酸[D]. 无锡:江南大学,2023.Ding S. Metabolic engineering of Escherichia coli for L-tryptophan production[D]. Wuxi:Jiangnan University, 2023.
[26] Hou M L, Gao S Q, Wu J, et al. Metabolic engineering of Escherichia coli to enhance L-tryptophan biosynthesis[J]. Systems Microbiology and Biomanufacturing, 2025, 5(2):622 -634.