植物油体(oil bodies, OBs)是油料作物种子中存贮油脂的天然亚细胞器,其结构通常以甘油三酯为核心,外被磷脂蛋白单层膜包裹。 这一独特的原生结构赋予OBs 优异的长期稳定性[1]。 近年来,随着清洁标签和植物基食品需求的日益增长,植物OBs 作为一种来源天然、生物相容性良好且兼具营养价值的Pickering 乳液稳定剂,在食品等领域受到广泛关注[2-3]。 花生OBs 富含油酸和亚油酸(约占总脂肪酸的80%),并含有维生素E 和植物甾醇等微量营养素,在提升食品品质与健康属性方面具有重要价值[4-5]。 已有研究探索了将其用于油脂提取、乳化剂、脂肪替代及构建乳液凝胶等[6-8],展现了良好的应用前景。
植物OBs 的功能特性,如乳化活性与稳定性,从根本上取决于其界面膜的组成、结构及完整性[9-10]。油质蛋白作为主要结构蛋白,具有独特的两亲性结构:其N 端和C 端为亲水区域,中间则含有疏水发夹结构,能够牢固地锚定在油-水界面,形成致密的保护层,从而有效防止油滴聚结[11]。 然而,在提取过程中,种子中的贮藏蛋白(如花生球蛋白)可能作为外源组分非特异性吸附于OBs 界面或分散于连续相中,同时提取作用力本身也可能破坏天然界面膜的完整性[4,10]。 这些因素共同导致提取后的OBs 在界面组成、蛋白构象及分子间相互作用上发生显著变化,进而深刻影响其表面性质与界面行为[2-3,10]。 因此,提取方法是调控OBs 界面结构与最终功能特性的关键环节。
目前常见的提取方法主要包括水剂法、水酶法及碱溶液提取法等,它们在提取效率、条件温和性及对界面组成的影响方面各具特点。 水剂法条件温和、工艺简单、绿色环保但提取率较低[1,12]。 水酶法则通过酶解细胞壁多糖提高OBs 释放效率。 热辅助提取通过加热促进细胞破裂与OBs 释放,但可能引起蛋白变性及界面重组[7,10,12]。 碱溶液(如NaHCO3)提取法利用高pH 环境破坏蛋白间相互作用、提高OBs 分散性,但也可能影响界面膜完整性[3,10]。 我们前期的研究工作系统比较了水剂法、水酶法、热辅助提取法、水洗法及NaHCO3 法所得花生OBs 乳液的理化性质及其在包埋姜黄素方面的应用差异,阐释了提取方法通过改变界面组成而影响其运载功能的机制[10]。 然而,该研究主要聚焦于OBs 乳液的宏观特性与负载应用,对于提取工艺如何从微观层面精确调控OBs的界面蛋白分布、膜形态结构,并进一步如何影响其在油-水界面的动态吸附过程(如扩散、渗透与重排),尚缺乏系统性的机制阐释。 例如,外源蛋白的引入究竟在何种条件下提供空间位阻稳定作用? 又在何种条件下诱发“桥接”絮凝? 洗涤等纯化步骤在去除杂质的同时,对界面完整性的影响如何改变其吸附动力学? 阐明这些问题对于精准调控OBs 功能至关重要。
界面吸附动力学是理解乳液形成与稳定机制的核心科学问题。 对于OBs 这类复杂的天然乳化剂颗粒,其界面吸附行为不仅取决于油质蛋白等界面蛋白的固有性质,也受到OBs 粒径、界面膜完整性、表面疏水性、连续相中外源蛋白含量及其与OBs 的相互作用等多种因素的影响[2-3,10]。 完整OBs 可能通过类Pickering 机制稳定界面,而膜碎片也可能贡献高界面活性[13-14]。 因此,系统研究不同提取OBs 的界面吸附动力学,是揭示其功能差异深层机制的关键。
基于此,本研究系统比较了水剂法(A-OB)、水酶法(E-OB)、热辅助提取法(H-OB)、水洗法(W-OB)及NaHCO3法(N-OB)5 种提取方法对花生OBs 界面组成、结构及界面吸附行为的影响。 通过综合运用扫描电子显微镜(scanning electron microscope, SEM)、透射电子显微镜(transmission electron microscopy,TEM)、激光共聚焦扫描显微镜(confocal laser scanning microscopy, CLSM)、衰减全反射傅里叶变换红外光谱(attenuated total reflectance-fourier transform infrared spectroscopy, ATR-FTIR)、内源荧光光谱以及动态界面张力/压力分析等技术,多尺度表征了花生OBs 的界面蛋白吸附率、微观形貌、表面疏水性及界面吸附动力学行为。 旨在揭示不同提取方法对花生OBs 界面结构与功能特性的调控机制,为面向食品应用的OBs 精准提取与功能设计提供理论依据。
1 材料与方法
1.1 材料与试剂
花生(豫花23),河南省农业科学院(郑州);Viscozyme® L(5 086 U/mL;纤维素酶、半纤维素酶和阿拉伯糖酶的混合酶),诺维信生物技术有限公司;十二烷基硫酸钠(sodium dodecyl sulfate,SDS)、尼罗红、1-苯胺基-8-萘磺酸钠(1-anilino-8-naphthalene sulfonate, ANS)、异硫氰酸荧光素(fluorescein isothiocyanate, FITC)和弗罗里硅土(Florisil,100 目),上海麦克林生化科技股份有限公司;花生油,山东鲁花集团有限公司;其他试剂均为分析纯。
1.2 仪器与设备
C022E 多功能食品粉碎机,九阳股份有限公司;UV-2700I 紫外可见分光光度计,岛津仪器(苏州)有限公司;WQF-510A 傅里叶变换红外光谱(Fourier transform infrared,FTIR)分析仪,美国赛默飞世尔科技公司;RF-6000 荧光分光光度计,岛津仪器有限公司;TESCAN MIRA LMS 扫描电子显微镜,泰思肯有限公司;FV3000 共聚焦激光扫描显微镜,日本奥林巴斯;HT7700 透射电子显微镜,日本日立公司;DSA100光学接触角测量仪,克吕士科学仪器有限公司。
1.3 实验方法
1.3.1 花生油体的制备
1.3.1.1 水剂法和水洗法提取
花生OBs 的水剂法提取方法参考Zhu 等[8]的研究方法,并进行了一些改进。 将去皮花生以料液比1∶7(g∶mL)浸泡在去离子水中,4 ℃浸泡18 h。 浸泡后的花生用多功能食品粉碎机均质2 min。 将浆液用3 层滤布过滤,去除固体残留物。 将滤液在4 ℃下以10 000 r/min 的转速离心30 min,收集上层富含OBs 的层,作为水剂法提取的花生OBs(A-OB)。 将获得的A-OB 以料液比1∶4(g∶mL)分散于离子水中洗涤2 次,然后以10 000 r/min 的速度在4 ℃下再次离心30 min,收集为水洗OBs(W-OB)。
1.3.1.2 水酶法和加热法提取
水酶法提取花生OBs 的方法参考了Liu 等[4]的研究方法。 简而言之,将去皮花生在4 ℃的去离子水中浸泡18 h,然后均质2 min。 将所得浆液用Viscozyme® L(1.25 mL/100 g 花生)在50 ℃下水解2 h。将混合物以5 000 r/min 的速度离心20 min,即可获得酶辅助OBs(E-OB)。 热处理提取与E-OB 提取步骤相同,但不添加Viscozyme® L,得到热处理OBs(H-OB)。
1.3.1.3 碳酸氢钠浸泡法提取
花生OB 的NaHCO3浸泡法参照Wang 等[10]的研究方法。 将去皮花生以料液比1∶7(g∶mL)在4 ℃下浸泡在0.1 mol/L NaHCO3溶液(pH 9.5)中18 h。 均质后,用3 层棉布过滤,滤液在4 ℃下以10 000 r/min的转速离心30 min。 收集的上层富含OBs 的层洗涤2 次,首先用NaHCO3溶液(1∶4,料液比)洗涤,然后用去离子水(1∶4,料液比)洗涤,然后在相同条件下离心。 最终提取物即为NaHCO3提取的OBs(N-OB)。
1.3.2 花生油体微观结构的观察
1.3.2.1 CLSM 观察
采用CLSM 对不同提取方法所得花生OBs 的微观结构进行观察。 首先,将不同提取方法得到的花生OBs 用超纯水稀释50 倍。 随后,分别使用尼罗红(0.1%,质量分数)与FITC(0. 1%,质量分数)对样品中的油脂与蛋白质进行染色,其激发波长分别为488 nm(红色荧光)和543 nm(绿色荧光)[15]。 染色后的样品置于油镜下,以100 倍放大倍数进行观察。
1.3.2.2 TEM 观察
利用TEM 对花生OBs 进行观察,主要测试步骤为:将超纯水制备的10 g/L 样品分散液滴在200 目铜网上,充分静置干燥后,用滤纸吸去多余的分散液。然后,用1 ~2 滴磷钨酸,对上述铜网进行7 min 的染色,然后用滤纸轻轻吸干。 随后,待染色后的铜网充分干燥后,用TEM 进行观察[16]。
1.3.3 花生油体界面蛋白吸附率的测定
将5 g 新鲜花生OBs 乳液在4 ℃、10 000 r/min 下离心1 h,用注射器收集水相(底相),经0.45 μm 滤膜过滤,测定未吸附(水相)蛋白质含量(C水相,mg/mL)。在滤液中未吸附蛋白质的浓度是使用BCA 蛋白质测定试剂盒确定的[3]。 界面蛋白吸附率(adsorbed proteins, AP)是根据公式(1)计算的:
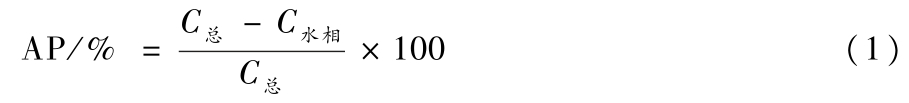
式中:C总和C水相分别代表花生OBs 的总蛋白浓度和离心后收集的水相蛋白浓度,mg/mL。
1.3.4 花生油体界面蛋白的形貌观察
参考贾立奥等[17]的方法,取少量花生OBs 界面蛋白样品置于放有导电硅胶的样品台上,用洗耳球吹去没有粘牢的蛋白粉末,样品喷金处理后进行表面形态的观察。
1.3.5 花生油体粒径和可分散性的测定
花生OBs 用去离子水将花生OBs 乳液稀释为10 g/L 花生OBs 稀释液,漩涡振荡器振荡1 min 使其分散均匀。 采用激光粒度分布仪测定花生OBs 的粒径,采用自动测试模式,调整物质折射率为1. 46,介质折射率为1.33,逐滴加入花生OBs 稀释液至样品池,至最终遮光率为5. 00% ~10. 00% 测量乳液粒径。 基于体积分布的多分散指数(polydispersity index, PDI)按公式(2)计算[3]:
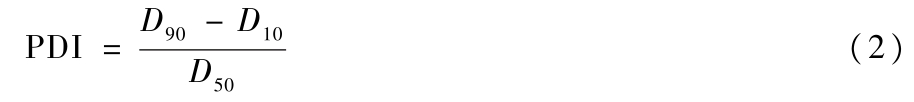
式中:D10、D50 和D90 分别是相当于累积体积10%、50%和90%的体积直径。
1.3.6 花生油体FTIR 测定
通过ATR 模式收集花生OBs 光谱。 取少量样品放置在ATR 晶体表面,通过适当的压力确保样品与ATR 晶体完全接触。 在软件中设置光谱扫描范围为4 000 ~400 cm-1,分辨率为4 cm-1,扫描次数为32。多次扫描取平均值以提高信噪比。
1.3.7 花生油体内源荧光光谱的测定
花生OBs 的内源荧光光谱测定遵循Wang 等[18]的研究方法。 将样品稀释于磷酸盐缓冲液(0.01 mol/L,pH 7.0)中,配制成质量浓度为0. 3 mg/mL 的花生OBs 溶液。 激发波长为280 nm。 发射光谱采集范围在300 ~700 nm,激发波长为280 nm,激发和发射狭缝均为5.0 nm。
1.3.8 花生油体的表面疏水性测定
为了评估花生OBs 之间的疏水相互作用,每个OBs 乳液用磷酸盐缓冲液(10 mmol/L, pH 7.0)稀释至终浓度(1、2、3、4、5 g/L),然后用ANS (8 mmol/L,体积比100∶1)作为荧光探针,在黑暗中放置15 min。在荧光分光光度计上进行测量,激发波长为390 nm,发射波长为470 nm,狭缝为5 nm。 通过线性回归分析计算荧光强度与蛋白质浓度的初始斜率为H0[3]。
1.3.9 花生油体的稳定性测定
取100 μL 样品用1 g/L SDS 溶液稀释50 倍,用紫外分光光度计在500 nm 波长处测定吸光度A0。静置10 min 后,取上清液测定吸光度A10。 样品的乳化活性指数(emulsification activity index,EAI)和乳液稳定指数(emulsification stability index,ESI)的计算如公式(3)和公式(4)所示[2]:
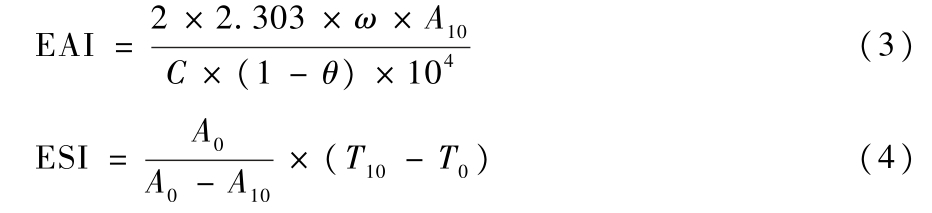
1.3.10 花生油体油-水界面吸附行为
1.3.10.1 花生油的纯化
参照文献Ishll 等[19]中的方法,从花生油中去除极性杂质,例如游离脂肪酸和二酰或单酰甘油酯。 将弗罗里硅土(Florisil)分散到花生油中使最终浓度达到20 g/L,使用磁力搅拌器搅拌30 min,然后以5 000 r/min 离心20 min,以去除沉淀的Florisil。 花生油经Florisil 纯化3 次,将获得的纯化花生油在室温下贮存在阴凉瓶中备用。
1.3.10.2 动态界面张力测定
参照Hao 等[3]所采用的悬滴法,对纯化的花生油与蛋白质量浓度为5 g/L 的花生OBs 分散液之间的动态界面张力进行了分析。 具体步骤如下:将纯化花生油倒入玻璃比色皿中,并将装有花生OBs 分散液的微量注射器的针尖浸入其中。 从针尖向油相中注射形成水滴,根据液滴形状计算界面张力。 在25 ℃条件下,收集液滴轮廓的变化,持续10 800 s。在正式测量之前,使用直径为1.83 mm 的标准针头对系统进行校准,并通过调节自动移液器使液滴体积保持恒定在18 μL。 每隔20 秒采集1 次数据点,界面张力值由配备的Advance 软件自动计算。 界面压力(π)计算如公式(5)所示:

式中:π,界面压力,mN/m;γ0,是水的界面张力,mN/m;γ,5 g/L 的花生OBs 的时间相关界面张力,mN/m。
界面吸附过程包括界面扩散、渗透和重排。 采用改进的Ward 和Tordai 方程模拟π 随吸附时间(t)的变化,计算如公式(6)所示:

式中:C0,连续相浓度;K,玻尔兹曼常数;T,绝对温度;D 为扩散系数。
在吸附的初始阶段,π 值增长最快,且与时间的平方根(t1/2)呈线性关系,斜率定义为扩散速率(Kdiff)。
为了进一步分析花生OBs 在油水界面的渗透和重排,采用一级方程对实验数据进行拟合,计算如公式(7)所示:
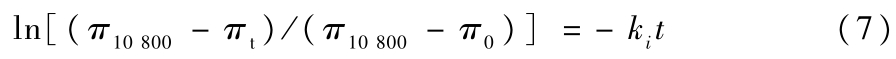
式中:π10 800、πt和π0分别表示吸附时间为10 800 s、ts和0 s 时的界面压力;ki,一级反应速率常数。 将ln[(π10 800 -πt)/(π10 800 -π0)]对t 作图可得到2 个线性区域,将线性区域的斜率值分别定义为渗透速率常数Kp和重排速率常数Kr。
1.4 统计与分析
所有测试至少重复3 次。 实验数据通过数据分析软件IBM SPSS Statistics 26 进行单因素方差分析(ANOVA)。 多组样本间差异显著性分析通过Duncan 检验获得,P <0.05 表示数据间存在显著差异。
2 结果与分析
2.1 不同提取方法得到的花生油体界面结构的表征
采用CLSM 对不同提取方法获得的花生OBs(A-OB、E-OB、H-OB、W-OB、N-OB)进行了表征,揭示了其中性脂质与蛋白质的分布特征(图1)。 CLSM图像显示,所有样品中的花生OBs 其核心油滴均呈现规则的球形,并分散于水相中。 同时,可观察到部分蛋白质聚集体松散地附着于OBs 表面或分散在水相中。
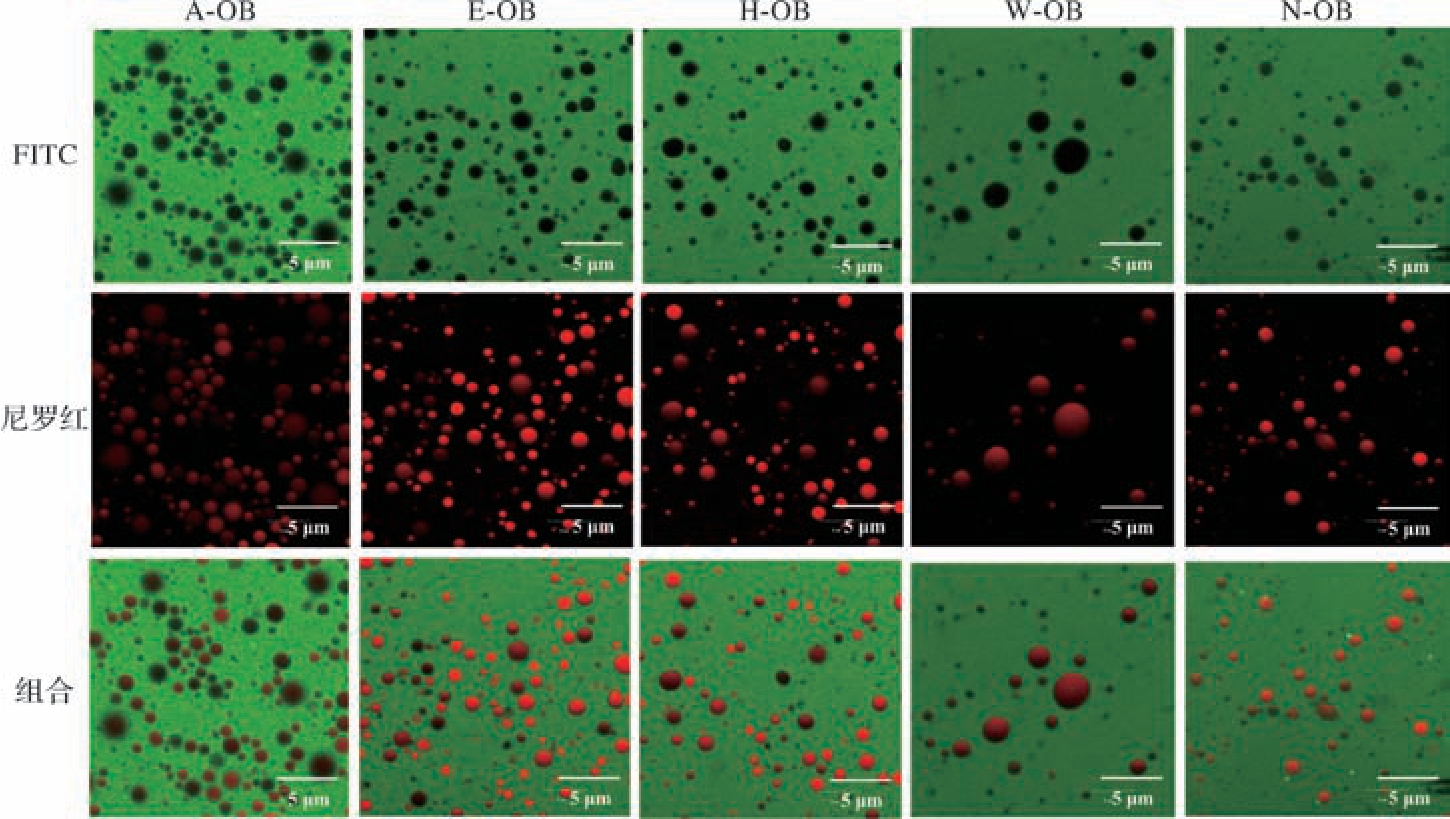
图1 不同提取方法得到的花生OBs 的CLSM 图
Fig.1 CLSM images of peanut OBs obtained by different extraction methods
注:比例尺,5 μm。
不同样品间OBs 的分布状态存在明显差异。A-OB 和N-OB 的液滴分布更为均匀,相比之下,E-OB、H-OB 和 W-OB 呈现出大小不一的液滴。E-OB和H-OB 乳液液滴出现轻微聚集。 这可能是由于E-OB 和H-OB 中除了内源蛋白外,还存在大量外源蛋白[10]。 外源蛋白可通过疏水作用与OBs 界面蛋白相互作用,并桥接相邻的OBs,导致OBs 间发生聚集[4]。 而W-OB 中存在大液滴的形成,这表明发生了油滴的聚结,该现象很可能源于其制备过程中的水洗步骤对原有OBs 界面结构的破坏[10]。
通过TEM 对花生OBs 的微观结构进行了进一步观察(图2-A)。 TEM 图像显示,所有花生OBs 均由一层连续的磷脂-蛋白膜所包裹。 值得注意的是,在A-OB、E-OB、H-OB 和W-OB 的周围,可观察到大量聚集的纳米级有序小颗粒,经判断其为OBs 膜蛋白碎片,而在N-OB 中则几乎未见此类结构。

图2 不同提取方法得到的花生OBs 的透射电镜图和模拟图
Fig.2 TEM images and simulation images of peanut OBs obtained by different extraction methods
不同样品中OBs 的界面相互作用存在显著差异。 在A-OB、W-OB 和N-OB 中,可见2 个相邻的OBs 共享同一界面膜的结构。 与之形成鲜明对比的是,在E-OB 和H-OB 中,外源蛋白在相邻的OBs 之间形成了类似“桥梁”的结构,这为两者在CLSM 图像中观察到的聚集现象提供了直观的结构证据。 此外,E-OB、H-OB、W-OB 和N-OB 中,可见因OBs 天然界面膜受损而重新组装形成的较大的液滴。 TEM 图像与CLSM 图像显示出良好的一致性。 这些结果进一步表明,A-OB、W-OB 和N-OB 主要由单层/共享界面稳定。 相比之下,E-OB 和H-OB 则通过OB-外源蛋白双层/混合层界面来稳定液滴(图2-B)。
2.2 不同提取方法得到的花生油体界面蛋白吸附率的分析
如图3 所示,不同提取方法获得的花生OBs 的界面蛋白吸附率存在显著差异。 具体而言,E-OB、H-OB和A-OB 的界面蛋白吸附率(69.48% ~79.18%)显著低于W-OB(88. 18% )和N-OB(91. 40% )。 根据我们之前的研究数据显示,E-OB、H-OB 和A-OB乳液的总蛋白含量(0. 93% ~1. 65% )高于W-OB和N-OB 乳液(分别为0. 59% 和0. 49% )[10]。 因此,可以推断在E-OB、H-OB 和A-OB 中,大量的外源蛋白并未参与界面构成,而是分散在连续相中。
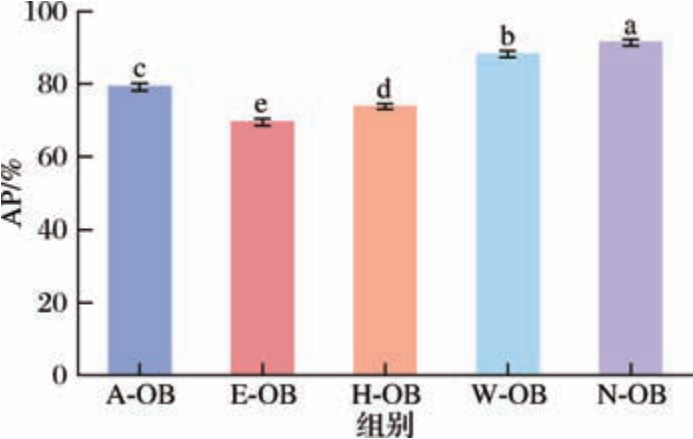
图3 不同提取方法得到的花生OBs 的界面吸附蛋白含量
Fig.3 Interfacial protein contents of peanut OBs extracted from by different methods
注:图中不同大小写字母表示显著差异(P <0.05)(下同)。
2.3 不同提取方法对花生油体界面蛋白形态的影响
通过扫描电镜观察了不同提取方法对花生OBs界面蛋白表面形貌的影响(图4)。 结果显示,A-OB与W-OB 的界面蛋白表面结构较为粗糙,并呈现较大程度的聚集现象。 相比之下,E-OB、H-OB 和N-OB的界面蛋白表面则相对平滑,且蛋白之间紧密连接在一起。 从形态特征来看,A-OB 的界面蛋白主要由少量球状蛋白与纤维状蛋白缠结在一起的聚集体。E-OB 和H-OB 中界面蛋白以球状结构为主,夹杂少量纤维状蛋白。 而W-OB 和N-OB 的界面蛋白则几乎全部为纤维状结构,未见明显球状蛋白存在。 这些形态差异与界面蛋白的组成相关:在我们之前的研究中[10],E-OB 和H-OB 的界面不仅含有内源性蛋白,还有大量的花生球蛋白和与花生球蛋白相关的蛋白,而W-OB 和N-OB 的界面主要由油质蛋白组成。 值得注意的是,N-OB 的界面蛋白形成了更为均一、连续且结构致密的薄膜,这一形貌特征可能有助于其在油水界面处构筑更稳定的界面层,从而提升OBs 的整体稳定性。
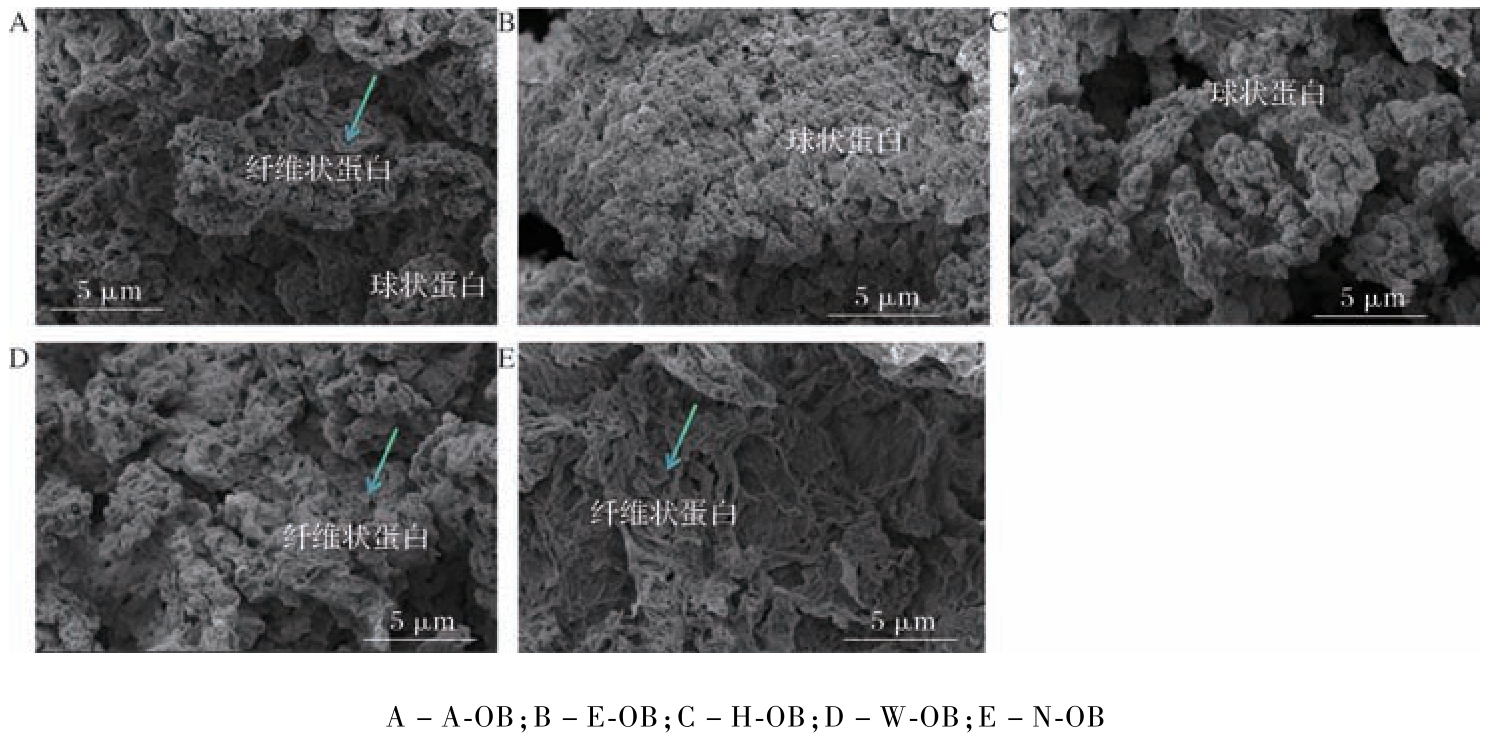
图4 不同提取方法得到的花生OBs 界面蛋白的SEM 图
Fig.4 SEM images of peanut OBs interface proteins obtained by different extraction methods
注:图中箭头指示了典型的纤维状蛋白结构。
2.4 不同提取方法对花生油体的粒径和可分散性的影响规律
不同提取方法所得花生OBs 的平均粒径如图5所示。 从结果来看,N-OB 与A-OB 的平均粒径较小,分别为2.85、3.08 μm,而E-OB、H-OB 与W-OB 的平均粒径平均粒径较大,分别为3.37、3.22、3.97 μm。其中,W-OB 的平均粒径显著高于其他样品,这主要归因于其在提取过程中发生了明显的液滴聚结或聚集。
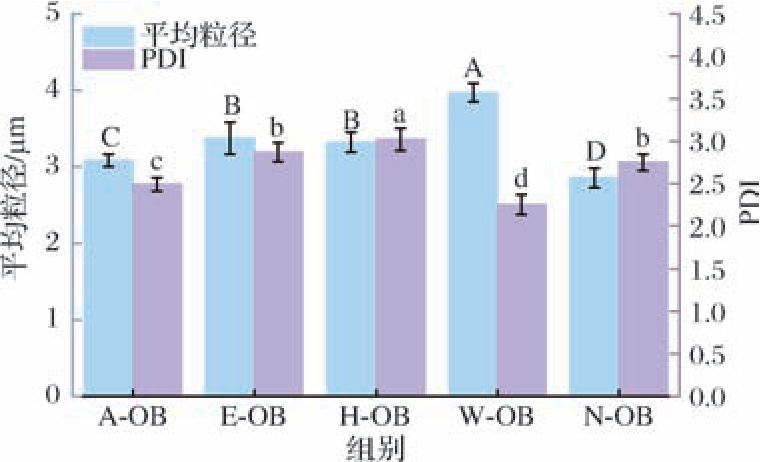
图5 不同提取方法得到的花生OBs 的平均粒径和PDI 值
Fig.5 Average particle size and PDI values of peanut OBs obtained by different extraction methods
PDI 反映了OBs 在水中的分散性,其数值受到OBs 表面的亲水性和和电荷的影响[10]。 通常,PDI值越低,表明OBs 在水中的分散性越好[18]。 如图5所示,W-OB 具有最小的PDI 值(2.25),这表明W-OB在水中具有更好的分散性,这一结果可能与洗涤过程中去除了部分易引起聚集的界面组分。 相比之下,A-OB(2. 49)、E-OB(2. 87)、H-OB(3. 01)和N-OB(2.75)则表现出更高的PDI 值。 其中,E-OB 与H-OB的高PDI 值与其在CLSM 和TEM 图像中观察到的液滴聚集现象相互印证,这与其外源蛋白在液滴间形成“桥接”并诱发聚集密切相关。
2.5 不同提取方法对花生油体界面组分间相互作用的影响
利用ATR-FTIR 光谱进一步验证了花生OBs 界面成分之间的分子间变化[3]。 脂质在2 923、2 853 cm-1处的特征峰与CH2 的对称和不对称伸缩振动有关。1 743、1 460、1 160 cm-1 附近的其他突出脂类官能团峰分别对应于脂肪酯的C ==O 伸展振动、C—H 变形和C—O 键合[20]。 图6 显示了A-OB、E-OB、H-OB、W-OB 和N-OB 在4 000 ~400 cm-1 范围内的ATRFTIR 光谱。 花生OBs 的光谱显示了中性脂质的大部分光谱特征,因为中性脂质占OBs 质量的绝大部分[4,10]。 酰胺A 区(3 000 ~3 500 cm-1)的O—H 伸缩振动表征了脂质或PLs 分子与OBs 界面膜蛋白之间的分子内或分子间氢键作用[20]。 酰胺A 区(3 364 ~3 366 cm-1)的E-OB、H-OB、W-OB 和N-OB 的峰与A-OB 在3 368 cm-1 相比发生了蓝移,同时E-OB 和H-OB 的峰强度明显低于A-OB。 这一结果表明,E-OB 和H-OB 界面成分间的氢键相互作用得到了增强。
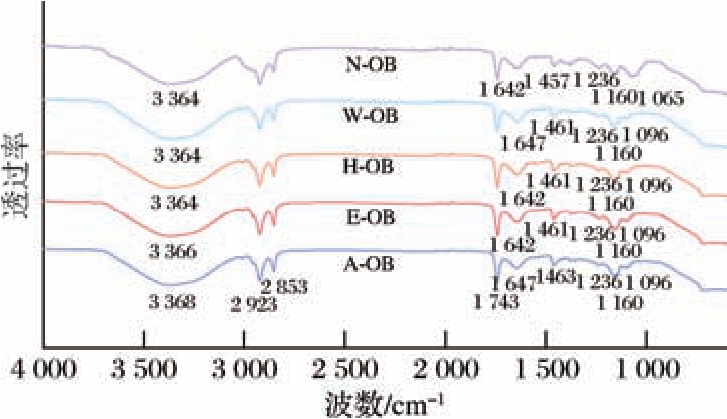
图6 不同提取方法得到的花生OBs 的ATR-FTIR 光谱图
Fig.6 ATR-FTIR spectra of peanut OBs obtained by different extraction methods
酰胺I 波段(1 700 ~1 600 cm-1)主要取决于脂质或蛋白质伸缩振动的C ==O 和N—H 的弯曲[18]。A-OB、E-OB、H-OB、W-OB 和N-OB 在酰胺Ⅰ带的峰分别位于1 647、1 642、1 642、1 647、1 642 cm-1。 值得注意的是,与A-OB 和W-OB 相比,E-OB、H-OB 和N-OB 的酰胺Ⅰ带蓝移了5 cm-1。 E-OB、H-OB 和N-OB在酰胺Ⅰ波段的蓝移表明,脂质的C ==O 基团或PLs 分子的PO2-基团可通过氢键与蛋白的N—H 或O—H 基团相互作用[4,20]。 1 096 cm-1 和1 236 cm-1处的峰值与PO2-的对称和不对称伸缩振动有关[20]。与其他花生OBs 相比,N-OB 的PO2-对称伸缩振动峰的蓝移和强度增加表明,N-OB 表面的PLs 浓度较高,更多的PO2-基团与油质蛋白的N—H 或O—H 基团形成氢键[10]。
2.6 不同提取方法对花生油体界面蛋白三级结构的影响
蛋白质的内源荧光光谱可反映芳香族氨基酸(尤其是色氨酸残基)所处微环境的极性,进而指示蛋白质三级构象的变化[18]。 图7 展示了不同花生OBs在310 ~450 nm 的内源荧光发射光谱。 在280 nm 激发下,A-OB、W-OB 和N-OB 的最大发射波长(λmax)分别为322、316、310 nm。 这些样品的λmax 均小于330 nm,表明色氨酸残基位于相对疏水的微环境中。而E-OB 和H-OB 的λmax 分别在338、337 nm,对应于色氨酸残基在相对亲水的环境[18]。 值得注意的是,与N-OB 相比,A-OB、E-OB 和H-OB 的荧λmax 分别红移了12、28、27 nm,提示有更多色氨酸残基暴露于OBs 表面。 该现象可能与更多亲水性外源花生蛋白吸附在A-OB、E-OB 和H-OB 表面有关。
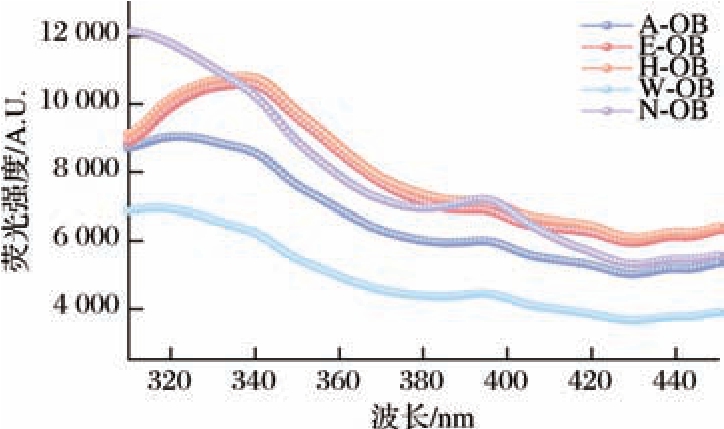
图7 不同提取方法得到的花生OBs 的内源荧光光谱图
Fig.7 Endogenous fluorescence spectra of peanut OBs obtained by different extraction methods
2.7 不同提取方法对花生油体疏水相互作用的影响
为评估不同OBs 之间的疏水相互作用,本研究测定了其表面疏水性(H0)。 结果如图8 所示,不同提取方法所得OBs 的H0 值存在显著差异。 其中,W-OB 的H0值相对最低(4.0 ×10⁶),而E-OB 与H-OB的H0 最高(7.0 ×10⁶),N-OB 次之(6.0 ×10⁶)。 这一结果与PDI 结果相符,即更高的表面疏水性通常对应着更差的分散稳定性。 这表明E-OB、H-OB 与N-OB 具有更强的表面疏水性,可能因此增强OBs间的疏水相互作用,从而更易于发生聚集。 而W-OB 的低疏水性则与其在洗涤过程中界面组成的改变有关。
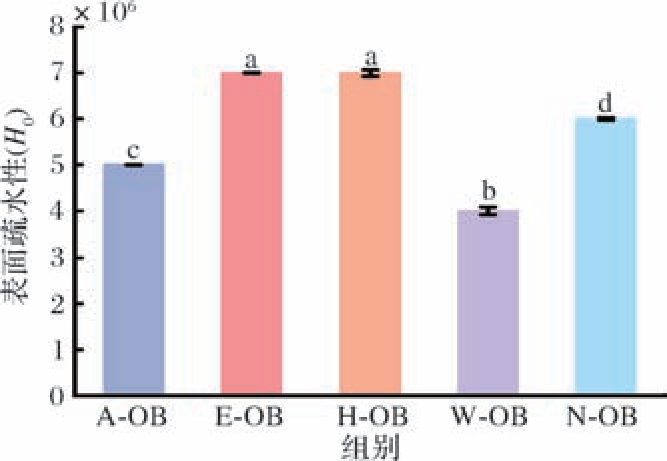
图8 不同提取方法得到的花生OBs 的H0 值
Fig.8 H0 values of peanut OBs obtained by different extraction methods
具体而言,W-OB 的低H0 值可归因于其制备过程中的洗涤处理。 该过程在去除部分界面吸附蛋白的同时,也减少了OBs 表面的疏水位点,从而弱化了非特异性疏水相互作用,这与其较低的PDI 值一致。E-OB 与H-OB 的高疏水性可能源于两方面:a)外源蛋白在OBs 界面的吸附;b)提取过程中的热处理效应。 Zhang 等[21]指出,适当的热处理可激活脂膜破裂,增强磷脂膜的流动性并促使诱导界面蛋白发生重排,从而暴露出更多疏水氨基酸残基。 N-OB 的高疏水性则与其萃取介质密切相关。 当以NaHCO3 萃取介质时,在强碱和Na+ 离子的协同作用下,花生OBs的天然界面膜被破坏,使更多埋藏于油脂核心的油质蛋白疏水区得以暴露[10]。
2.8 不同提取方法对花生油体稳定性的影响研究
通过测定EAI 和ESI 评估5 种不同花生OBs 的稳定性(图9)。 如图9 所示,A-OB、E-OB、H-OB、W-OB和N-OB 的EAI 值分别为35.64、30.53、25.45、64.04、71.36 m2/g。 W-OB 和N-OB 的EAI 值显著高于其他3 种样品,这归因于其界面由高界面活性的油质蛋白构成[10,13]。 相比之下,A-OB、E-OB 和H-OB的界面含有较多亲水性球状蛋白,其在油-水界面吸附速率较慢、降低界面张力的能力较弱,因而乳化活性较低[22]。
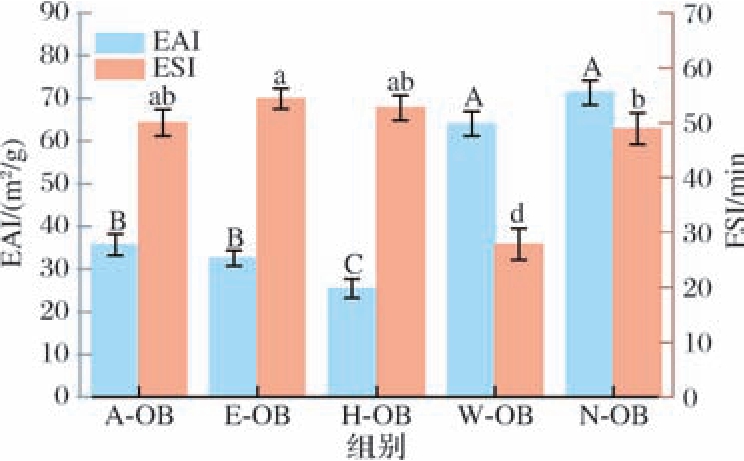
图9 不同提取方法得到的花生OBs 的EAI 和ESI 值
Fig.9 EAI and ESI values of peanut OBs obtained by different extraction methods
在乳化稳定性方面, E-OB 的 ESI 值最高(54.41 min),其次是H-OB、A-OB 和N-OB(52. 69、50.0、48.93 min)。 而W-OB 的ESI 值最小(27.88 min)。E-OB 和H-OB 高的ESI 值可能是因为大分子量花生球蛋白存在于连续相中提供较强的空间位阻作用,阻碍了油滴之间的碰撞,进而提高了OBs 的稳定性[10]。W-OB 稳定性较差,可能是由于在水洗过程中破坏了原有界面结构,导致膜完整性下降,从而降低了体系的整体稳定性。
2.9 不同提取方法得到的花生油体在油-水界面的吸附动力学分析
图10展示了不同提取方法获得的花生OBs(A-OB、E-OB、H-OB、W-OB、N-OB)在油-水界面的吸附动力学行为。 整体来看,5 种样品的界面吸附过程均表现出典型的“扩散-渗透-重排”三阶段特征,但其速率与最终界面压力存在明显差异,反映了OBs 结构完整性、粒径分布以及膜成分的变化对界面行为的显著影响。
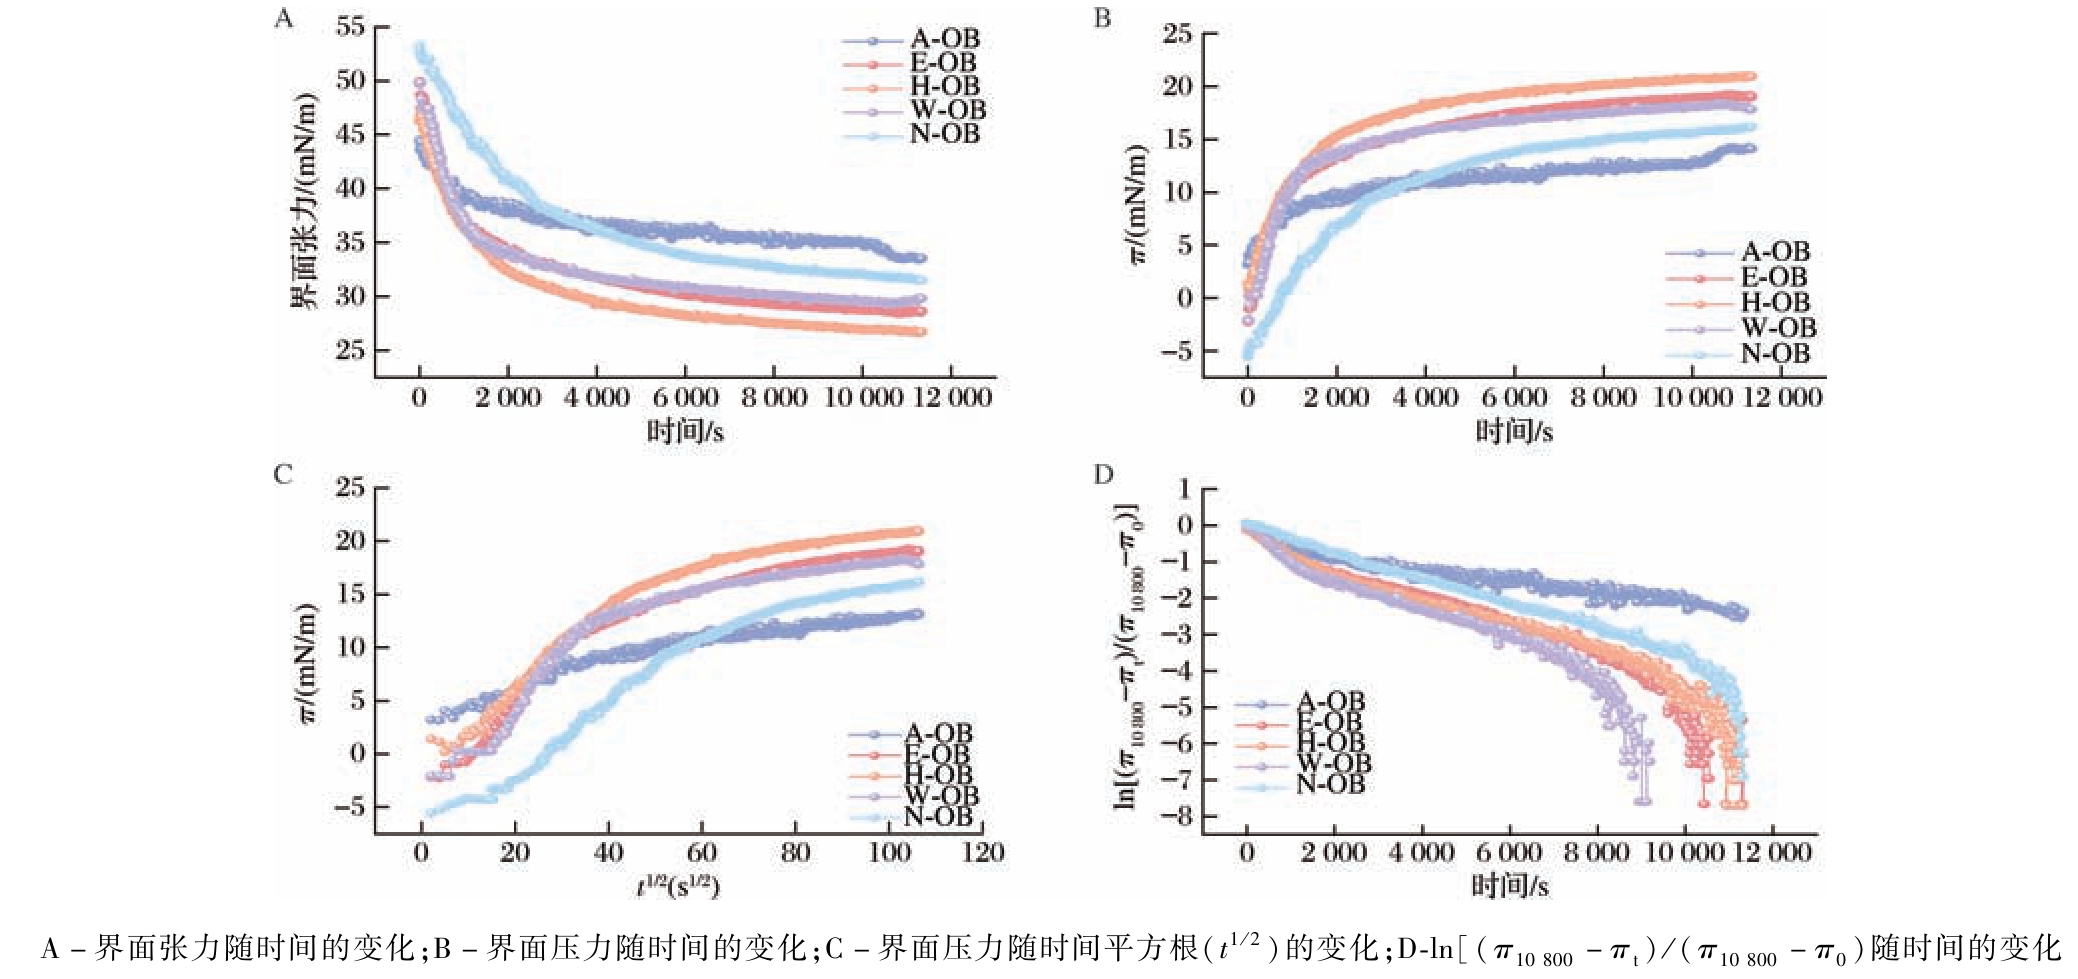
图10 不同提取方法得到的花生OBs 在油-水界面上的吸附动态
Fig.10 Interfacial adsorption behavior of peanut OBs obtained by different extraction methods
2.9.1 动态界面张力
界面张力可以反映乳化剂吸附于油-水界面的速度和乳化特性,因此本文采用动态界面张力研究花生OBs 与油相接触时界面张力随时间的变化。 如图10-A所示,花生OBs 的界面张力均表现为随时间延长逐渐降低并逐渐趋于平稳的趋势,说明花生OBs 均能够自发地迁移至油-水界面[3]。 花生OBs 的界面张力在0 ~2 000 s 下降迅速,表明液滴形成后,花生OBs立即快速吸附到油-水界面上。 此外。 所有花生OBs的界面吸附周期都较长,在吸附3 h 后界面张力仍在降低,说明OBs 仍在缓慢吸附,可能需要更长的时间达到吸附平衡状态。
E-OB 与H-OB 的表面张力下降最快,且最终值最低(约28 ~30 mN/m),说明其界面活性最强,能够在较短时间内快速吸附到油-水界面。 相比之下,A-OB与N-OB 的下降曲线较为平缓,表明其界面吸附效率较低,可能与其结构更完整、扩散阻力更高有关。 W-OB 的表面张力下降速率明显高于A-OB,说明其结构在水洗或稀释过程中发生了一定程度的膜重排或部分蛋白/磷脂脱落,使其界面活性增强。
2.9.2 动态界面压力
花生OBs 在油-水界面的吸附行为可通过界面压力(π)随时间(t)的变化曲线表征(图10-B),吸附初期界面压力迅速上升,表明花生OBs 能自发地吸附于界面,这也证实了提取所得的花生OBs 具有较高的界面活性。 其中,A-OB 和N-OB 的界面压力增加的速率显著低于其他OBs 样品,表明其从水相扩散至界面的能力较弱。 随着吸附进行,界面压力持续上升,反映界面上OBs 吸附量不断增加。 随后上升速率逐渐减缓,表明界面吸附趋于饱和[17]。 在吸附后期,已吸附乳化剂与体相乳化剂的空间排斥力和静电排斥力增强,从而阻碍了其余OBs 的进一步吸附[22]。
在10 800 s 时,H-OB 的界面压力值最高,其次为E-OB 和W-OB。 H-OB 和E-OB 的π-t 曲线形态与W-OB 相似,但界面压力及其增长速率均高于W-OB,说明外源蛋白的存在促进了OBs 在油-水界面的吸附与积累。 已有研究提出,OBs 的界面稳定机制可能涉及其在界面处的破裂与重组过程[3]。 E-OB 和H-OB在提取过程中吸附了较多外源蛋白,可能导致OBs膜更易破裂,膜蛋白与磷脂在界面扩散并重新排列,形成更低界面张力的稳定层,从而提高了界面压力。相比之下,A-OB 的最终界面压力最低,尽管其表面亦吸附有少量外源蛋白。 这可能归因于2 方面:a)外源蛋白在界面的“桥联”与占位效应可能阻碍OBs 在油滴表面的有效吸附,这一点在洗涤去除部分外源蛋白的W-OB 吸附速率显著提升中得到反证;b)本团队前期研究表明A-OB 表面具有较高的Zeta 电位[10],OBs 颗粒间静电排斥较强,这可能抑制后续OBs 在界面上的进一步吸附。
2.9.3 花生油体在油-水界面的扩散
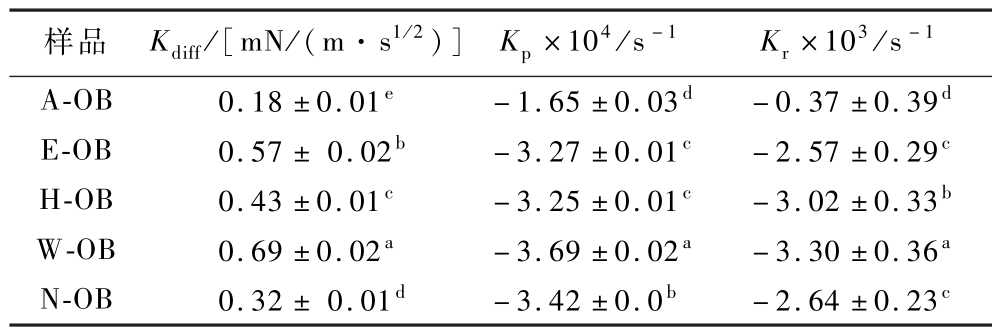
在扩散阶段,界面压力(π) 与时间的平方根(t1/2)呈线性关系(图10-C),其斜率即为扩散速率常数(Kdiff,表1)。 不同提取方法所获花生OBs 的Kdiff值存在明显差异(表1)。 其中,WOB(0.69)与E-OB(0.57)的Kdiff 值显著高于其他样品,而A-OB 的Kdiff值最低(0.18)。 较高的Kdiff 值通常表明体系中存在更多可移动的小分子表面活性物质或尺寸更小、迁移能力更强的颗粒,这些组分能够在吸附初期快速占据油-水界面[14]。
表1 不同提取方法得到的花生OBs 在油-水界面的吸附动力学参数
Table 1 Adsorption kinetic parameters of peanut OBs obtained by different extraction methods
样品 Kdiff/[mN/(m·s1/2)] Kp ×104 /s -1Kr ×103 /s -1 A-OB0.18 ±0.01e-1.65 ±0.03d-0.37 ±0.39d E-OB0.57 ± 0.02b-3.27 ±0.01c-2.57 ±0.29c H-OB0.43 ±0.01c-3.25 ±0.01c-3.02 ±0.33b W-OB0.69 ±0.02a-3.69 ±0.02a-3.30 ±0.36a N-OB0.32 ± 0.01d-3.42 ±0.0b-2.64 ±0.23c
注:同一列中不同字母表示有显著差异(P <0.05)。 结果以“平均值±标准差”(n =3)表示。
结合H0 和PDI 分析结果,W-OB 的H0 值和PDI值均最低(分别为4.0 ×10⁶ 和2.25),表明其在水相中分散性最好。 这可能是由于洗涤过程去除了部分易引起聚集的界面组分,从而有利于W-OB 颗粒快速扩散并吸附至界面。 E-OB 在CLSM 图像中显示出外源蛋白附着及局部聚集现象,但其Kdiff值仍较高。 这说明该体系中存在一定量的可迁移外源或内源性小分子片段(或可溶性蛋白),这些组分能够迅速抵达界面并参与吸附过程[3,13]。
2.9.4 花生油体在油-水界面的渗透和重排
在渗透和重排阶段,通过拟合ln[(π10 800 - πt)/(π10 800 - π0)]随时间变化曲线,获得了不同花生OBs 的吸附动力学参数(表1)。 如图10-D 线性区域所示,第1 段的斜率代表渗透速率常数(Kp),反映蛋白质扩散至界面后进一步渗透并锚定于界面的过程,第2 段的斜率被称为重排速率常数(Kr),对应蛋白质在吸附后发生构象改变,疏水基团暴露,并与相邻的蛋白质通过静电、氢键等作用力发生相互作用,最终在界面上重新排列的过程[13,22]。 结果表明,不同提取方法下花生OBs 的Kr绝对值均高于Kp 的绝对值,说明界面膜的形成中重排过程起关键作用[3]。 结构完整的OBs 通常较易吸附于界面,随后吸附少量游离蛋白分子或聚集体。 若OBs 间静电排斥较强,已吸附的OBs 会阻碍其他OBs 进一步接近界面[3,22]。一段时间后,尺寸较小( <1 μm)的OBs 可完整吸附于油水界面,类似于Pickering 稳定机制。 然而,较大OBs( >1 μm)可能发生破裂,其膜碎片亦参与界面稳定[14]。 W-OB 的Kp和Kr绝对值均显著高于其他花生OBs,表明其吸附更快且能在界面快速完成重排与界面层构建。 这可能是由于水洗过程破坏了其界面结构,降低了膜稳定性,使其在吸附过程中更易破裂,且膜碎片具有高界面活性,从而促进了界面稳定[14]。相反,A-OB 的Kp 和Kr 绝对值均显著较低,可能与其结构完整、扩散阻力大以及较强的静电排斥抑制后续OBs 在界面的进一步吸附有关。
3 结论与讨论
本研究基于界面主导蛋白组成与膜完整性调控的全新视角,系统阐明了不同提取方法影响花生OBs界面结构与乳化功能的深层机制。 研究揭示了2 种典型的功能实现路径:a)为“油质蛋白主导-高界面活性”路径;b)为“外源蛋白桥联—空间位阻稳定”路径,并指出提取方法通过重塑界面蛋白组成,从根本上调控OBs 的乳化性能与稳定性。 通过解析“扩散-渗透-重排”三阶段界面吸附动力学行为,本研究进一步发现,膜结构的部分破损并非削弱其界面吸附能力。 相反,破损可促进高界面活性的油质蛋白或膜碎片的快速释放,从而加速界面吸附过程。 这一发现深化了对界面膜状态与吸附动力学关系的理解。 同时,研究阐释了外源球状蛋白体系中的空间位阻稳定机制与油质蛋白富集体系中致密界面膜稳定机制的不同贡献,构建了“提取方法-界面微结构-吸附动力学-宏观乳化性能”之间的系统关联。 综上所述,本研究不仅阐明了提取方法调控OBs 功能的关键界面机制,还提出了基于膜状态与界面组分的双因素调控模型,为面向特定食品应用需求(如高乳化活性或高稳定性)精准设计OBs 提取提供了理论依据与策略参考。
[1] Shi Z Y, Li K Y, Meng Z. Recent trends in oleosomes:Extraction methods, structural characterization, and novel applications[J].Trends in Food Science & Technology, 2024, 151:104621.
[2] Gao F, Wang X, Han X Y, et al. Unraveling the effect of high pressure homogenization treatment combined with polyphenols on the improvement of emulsion stability of rice bran oil bodies[J]. Food Hydrocolloids, 2025, 160:110871.
[3] Hao J, Zhang F R, Decker E A, et al. Study on the interfacial properties of rice bran oil bodies affecting their physicochemical properties, stability and adsorption behavior at the oil-water interface for the design of precisely emulsified systems[J]. Food Hydrocolloids, 2024, 148:109449.
[4] Liu C, Chen F S, Xia Y M, et al. Physicochemical and rheological properties of peanut oil body following alkaline pH treatment[J].LWT, 2022, 154:112590.
[5] Zhao Y H, Chen F S, Wang Y Y. Demulsification of peanut emulsion by aqueous enzymatic extraction using a combination of oleic and citric acids[J]. LWT, 2023, 180:114658.
[6] Zhao Y H, Chen F S. Effects of simultaneous water-enzyme separation on the physical and chemical properties of peanut oil and protein[J]. Journal of Food Composition and Analysis, 2024, 126:105858.
[7] Sun F S, Wang Q, Gao C, et al. Effect of extraction pH and postextraction heat treatment on the composition and interfacial properties of peanut oil bodies[J]. Colloids and Surfaces A:Physicochemical and Engineering Aspects, 2023, 656:130351.
[8] Zhu T W, Wang S X, Yan D, et al. Preparation, interaction, and digestion of peanut oil body-based emulsion gels with xanthan gum and Gallic acid[J]. Food Hydrocolloids, 2025, 163:111063.
[9] Yang R Z, Deng H T, Zhao Y D, et al. Interface engineering of plant oil body for an innovative food ingredient:A review[J].Trends in Food Science & Technology, 2025, 159:104954.
[10] Wang Y Y, Chen F S, Lv D Y, et al. Modulating the interfacial structure of peanut oil body emulsions through different extraction methods:Implications for curcumin delivery[J]. LWT, 2025,231:118389
[11] Maurer S, Waschatko G, Schach D, et al. The role of intact oleosin for stabilization and function of oleosomes[J]. The Journal of Physical Chemistry. B, 2013, 117(44):13872 -13883.
[12] Abdullah, Weiss J, Zhang H. Recent advances in the composition, extraction and food applications of plant-derived oleosomes[J]. Trends in Food Science & Technology, 2020, 106:322 -332.
[13] Nikiforidis C V, Ampatzidis C, Lalou S, et al. Purified oleosins at air-water interfaces[J]. Soft Matter, 2013, 9(4):1354 -1363.
[14] Karefyllakis D, Jan van der Goot A, Nikiforidis C V. The behaviour of sunflower oleosomes at the interfaces[J]. Soft Matter,2019, 15(23):4639 -4646.
[15] 刘晨. 水酶法提取花生油过程中油体组成、结构及稳定机制研究[D]. 郑州:河南工业大学, 2022.LIU C. Study on composition, structure, and stability mechanism of OB during aqueous enzymatic extraction of peanut oil[D].Zhengzhou:Henan University of Technology, 2022.
[16] 介怡琳. 多糖基高内相乳液的构建及稳定机理研究[D]. 郑州:河南工业大学, 2023.JIE Y L. Study on the formation and stabilization mechanism of single polysaccharide-stabilized high internal phase emulsions[D].Zhengzhou:Henan University of Technology, 2023.
[17] 贾立奥, 王颖颖, 寇锟, 等. pH 偏移预处理对核桃蛋白-羧甲基壳聚糖复合颗粒的影响及在高内相Pickering 乳液中的应用[J]. 食品与发酵工业, 2025, 51(21):243 -253.Jia L A, Wang Y Y, Kou K, et al. Effect of pH migration pretreatment on walnut protein-carboxymethyl chitosan composite particles and its application in high internal phase Pickering emulsion[J].Food and Fermentation Industries, 2025, 51(21):243 -253.
[18] Wang Y Y, Wang C Y, Wang S T, et al. Physicochemical properties and antioxidant activities of tree peony (Paeonia suffruticosa Andr.) seed protein hydrolysates obtained with different proteases[J]. Food Chemistry, 2021, 345:128765.
[19] Ishii T, Matsumiya K, Matsumura Y. Combinational effects of acid and salt addition on colloidal, interfacial, and emulsifying properties of purified soybean oil bodies[J]. Food Hydrocolloids, 2021,111:106213.
[20] Hao J, Wang Q Y, Li X Y, et al. Extraction of structurally intact and well-stabilized rice bran oil bodies as natural pre-emulsified O/W emulsions and investigation of their rheological properties and components interaction[J]. Food Research International, 2023,164:112457.
[21] Zhang S, Chen H J, Geng F, et al. Solvent-free encapsulation of β-carotene in natural flaxseed oil bodies induced via tepidity-physical field treatment:Formation, characteristic and stability[J].Food Hydrocolloids, 2023, 144:108913.
[22] Karefyllakis D, Octaviana H, van der Goot A J, et al. The emulsifying performance of mildly derived mixtures from sunflower seeds[J]. Food Hydrocolloids, 2019, 88:75 -85.