中国白酒作为传统发酵食品的典型代表,其酿造过程依赖于复杂微生物群落与环境的动态交互作用[1]。在数千年的酿造历史中,独特的地理气候、原料特性及工艺传承共同作用,形成了以酱香型、浓香型和清香型为代表的3大基础香型,孕育了鲜明的地域性风味特征[2]。早在20世纪70年代,著名的“异地茅台”实验就已证明,单纯依靠工艺复制难以突破白酒风味的地域限制,暗示了微生物群落对产区环境的深度依赖性[1]。这一现象引发了学界对白酒微生物地理分异规律的持续探索[3]。
近年来,随着扩增子测序、宏基因组学和代谢组学等技术的广泛应用,白酒微生物研究从单一物种鉴定迈入复杂群落功能解析的新阶段[4]。研究者们通过对不同产区大曲、窖泥和酒醅等样本的系统分析,逐步揭示了地理因素、微生态环境与微生物群落互作网络的关联机制,为阐释白酒风味地域性成因提供了科学依据[5-7]。
随着对白酒微生物地理分异与功能认识的深入,研究者发现,并非所有微生物都对风味的形成至关重要[8-10]。因此,准确界定并筛选出在发酵过程中起主导作用的核心菌群,已成为揭示白酒风味形成机制的关键。在早期研究中,核心菌群的识别主要依赖于相对丰度的高低,即那些在特定发酵环境中丰度较高且普遍存在的类群(一般以相对丰度>1%为筛选标准)[10-11]。然而,随着研究的深入,尤其是微生物互作网络分析和功能预测方法的应用,核心菌群的判定标准已从单一丰度视角,拓展至其在代谢网络中的贡献与地位,例如通过网络中心性指标(度中心性、接近中心性)识别出虽丰度较低但处于关键调控节点的物种[12]。从早期的可培养分离与丰度筛选,到如今整合高通量测序、多组学数据与机器学习模型的多元化策略,核心微生物的识别方法不断向更高通量、更精准的功能导向发展,体现了从静态结构描述到动态功能推理的研究方式转变,极大推动了白酒微生物组研究由结构解析向功能调控的跨越。
本文将系统梳理不同香型白酒产区的微生物群落特征与地域分异规律,并重点综述核心菌群的判定方法进展与其在白酒酿造中的作用,以期为白酒生产的微生物调控与品质提升提供理论依据。
1 不同产区白酒微生物群落特征与地域分异规律
中国白酒3大主体香型——酱香型、浓香型和清香型在产区分布上呈现明显的纬度地带性。Tan等[1]对全国9个代表性酒厂的403个发酵样品(涵盖3大香型)进行归纳,发现酱香型酒厂集中分布于赤水河流域(北纬27°~28°),浓香型主要分布于长江中下游(北纬28°~30°),而清香型则集中于黄河流域(北纬36°~37°)。该研究进一步将这种宏观的地域分异现象,溯源至不同纬度产区下,其酿造体系中核心菌群在组成与功能上的差异。研究人员已能够借助多样性测序、宏基因组及宏转录组等宏组学分析方法,逐步揭示3大香型在关键发酵阶段均普遍存在(相对丰度>1%)或丰度较低但处于关键调控节点的代表性菌群,相关菌株信息汇总如表1所示。
表1 三大基本香型核心微生物构成
Table 1 Core microbial composition of three basic aroma types
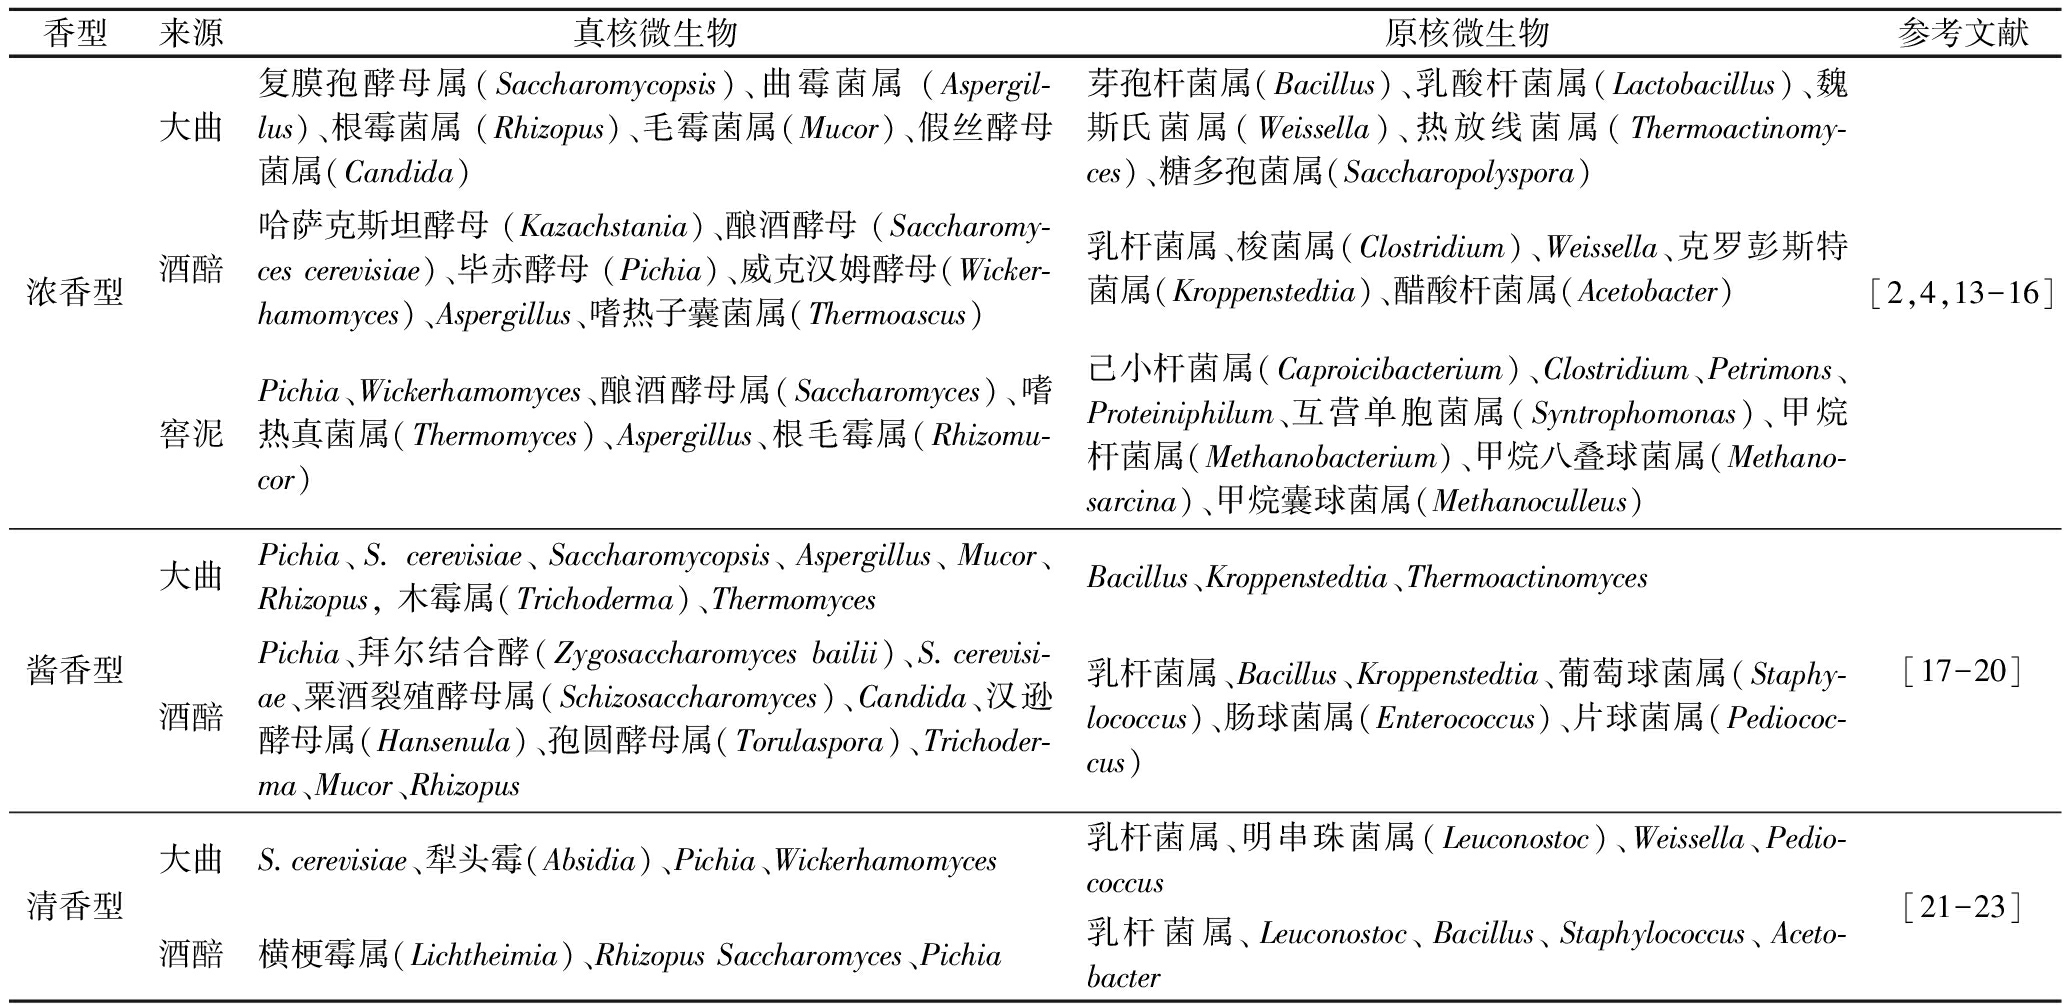
香型来源真核微生物原核微生物参考文献浓香型大曲复膜孢酵母属(Saccharomycopsis)、曲霉菌属 (Asper-gillus)、根霉菌属 (Rhizopus)、毛霉菌属(Mucor)、假丝酵母菌属(Candida)芽孢杆菌属(Bacillus)、乳酸杆菌属(Lactobacillus)、魏斯氏菌属(Weissella)、热放线菌属(Thermoactino-myces)、糖多孢菌属(Saccharopolyspora)酒醅哈萨克斯坦酵母 (Kazachstania)、酿酒酵母 (Saccharo-myces cerevisiae)、毕赤酵母 (Pichia)、威克汉姆酵母(Wickerhamomyces)、Aspergillus、嗜热子囊菌属(Thermoascus)乳杆菌属、梭菌属(Clostridium)、Weissella、克罗彭斯特菌属(Kroppenstedtia)、醋酸杆菌属(Acetobacter)窖泥Pichia、Wickerhamomyces、酿酒酵母属(Saccharomy-ces)、嗜热真菌属(Thermomyces)、Aspergillus、根毛霉属(Rhizomucor)己小杆菌属(Caproicibacterium)、Clostridium、Petri-mons、Proteiniphilum、互营单胞菌属(Syntroph-omonas)、甲烷杆菌属(Methanobacterium)、甲烷八叠球菌属(Methanosarcina)、甲烷囊球菌属(Metha-noculleus)[2,4,13-16]酱香型大曲Pichia、S.cerevisiae、Saccharomycopsis、Aspergillus、Mucor、Rhizopus, 木霉属(Trichoderma)、Thermomy-cesBacillus、Kroppenstedtia、Thermoactinomyces酒醅Pichia、拜尔结合酵(Zygosaccharomyces bailii)、S.cer-evisiae、粟酒裂殖酵母属(Schizosaccharomyces)、Candi-da、汉逊酵母属(Hansenula)、孢圆酵母属(Torulaspo-ra)、Trichoderma、Mucor、Rhizopus乳杆菌属、Bacillus、Kroppenstedtia、葡萄球菌属(Staphylococcus)、肠球菌属(Enterococcus)、片球菌属(Pediococcus)[17-20] 清香型大曲S.cerevisiae、犁头霉(Absidia)、Pichia、Wickerhamo-myces乳杆菌属、明串珠菌属(Leuconostoc)、Weissella、Pedi-ococcus酒醅横梗霉属(Lichtheimia)、Rhizopus Saccharomyces、Pichia乳杆菌属、Leuconostoc、Bacillus、Staphylococcus、Acetobacter[21-23]
1.1 主要香型产区的微生物群落组成
酱香型白酒主产区集中于茅台镇等赤水河流域,其酿造微生态以高温大曲、酒醅和窖泥为核心环节。在高温大曲中,细菌以枝芽孢杆菌属(Virgibacillus)、Kroppenstedtia和Bacillus为优势类群,真菌以Thermoascus与Thermomyces为主[20]。近年研究进一步发现,高温放线菌在高温大曲及堆积酒醅中亦广泛存在,其在高温固态发酵条件下能显著促进酯类、酚类及吡嗪类风味物质的积累[24]。这些耐热微生物通过水平基因转移(如Bacillaceae家族)增强热适应性,并协同催化淀粉糖化与美拉德反应,推动四甲基吡嗪等酱香型标志性物质的生成[25]。酒醅发酵分为堆积发酵与窖内发酵2个阶段:堆积初期以Lactobacillus、埃希氏菌属(Escherichia)及芽孢杆菌属为优势菌[26];随着堆积进程,酵母菌(如Pichia kudriavzevii、Kazachstania humilis)数量显著上升,传统可培养方法筛选到P.kudriavzevii(104 CFU/g)等非酿酒酵母和Aspergillus(102 CFU/g)等丝状真菌[27]。进入窖内发酵后,微生物群落发生演替,前期以酵母菌为主,后期随着pH值下降,乳杆菌属占据绝对优势。窖泥微生物在酱香型体系中也扮演重要角色,其中乳杆菌属可有效利用糊精以维持窖泥微生态稳定,Clostridium则通过合成丁酸丰富基酒风味层次[19]。
浓香型白酒主产区集中在四川盆地与江淮地区,其酿造体系以窖池为核心,大曲、酒醅与窖泥3大环节的微生物构成高度协同的功能网络。大曲中,细菌以厚壁菌门(Firmicutes)为主,Weissella、Lactobacillus、Bacillus及Thermoactinomyces通过代谢互作驱动群落演替,并合成有机酸与风味前体;真菌则以Thermoascus、Thermomyces、Rhizopus及伊萨酵母(Issatchenkia)为核心,负责降解淀粉与分泌酶系,并与细菌协同生成酯类与吡嗪类物质[28-29]。酒醅在发酵过程中细菌群落最终演替为Lactobacillus主导的结构,其真菌群落以Kazachstania、S.cerevisiae等为代表,尤其Kazachstania在产醇同时合成异戊醇、苯乙醇等风味成分;底层酒醅因接触窖泥与黄水,富集了更多样化的功能菌群[30-31]。窖泥则以梭菌纲(Clostridia)、拟杆菌纲(Bacteroidia)及产甲烷菌为特色,其中解乳酸己小杆菌(Caproicibacterium lactatifermentans)因耐酸与高己酸耐受性成为己酸合成的关键菌种,而互营单胞菌与产甲烷菌则通过降解丁酸维持窖泥微环境稳态[32]。这3个环节通过“黄水”实现代谢物传递与菌群互作,形成“大曲提供酶系与前体-酒醅产酸与醇-窖泥合成己酸/丁酸”的跨界面协同机制,共同促成己酸乙酯、丁酸乙酯等关键风味物质的生成,奠定浓香型白酒“窖香浓郁、绵甜甘冽”的典型风格[33-35]。
清香型白酒主产于华北地区,其酿造体系以地缸发酵为核心,形成了区别于其他香型的微生物区系特征。大曲中,菌群以Aspergillus、Rhizopus和Saccharomyces为优势类群,主要负责提供淀粉降解酶系及发酵前体物质;清香型白酒酒醅中微生物组成呈现高度规律性,细菌群落普遍以乳酸杆菌属为绝对主导,真菌群落则由毕赤酵母属、酵母属和拟酵母属等共同主导[36]。值得注意的是,酒醅中高达90%的细菌在清香型大曲中未被检出,同时部分优势真菌也来源于酿造环境。表明环境微生物在发酵系统中扮演关键角色。这些菌群共同构成发酵功能联合体,其中乳酸杆菌负责产酸调控微环境,酵母菌主导乙醇发酵与酯类合成。清香型白酒不依赖窖泥参与,其地缸微氧环境与固态发酵基质的组合,塑造了以乳酸杆菌-酵母菌为核心的稳定互作体系,最终形成“清雅纯正、醇甜爽净”的典型风格,体现了“环境—容器—菌群”三者间的独特协同适应关系[37]。
1.2 微生物群落的地域分异机制
白酒酿造微生态在3大核心产区呈现出鲜明的地域分异特征,这种差异不仅体现在菌群结构组成上,也反映在微生物的功能属性与菌株水平的特异性之中。Tan等[1]、Yuan等[38]研究表明,不同产区相同的微生物属(如Bacillus、Pichia)可能因环境差异表现出截然不同的代谢功能与菌群互作模式。根据生态学中的“多尺度筛选理论”,这种代谢可塑性是宏观气候、微观生境与人为干预在不同尺度上施加环境筛选的综合结果。不同尺度的环境因子作为选择压力,逐级塑造了微生物的群落结构、功能与互作模式,并驱动了其分化。
地理气候是驱动微生物地域分异的一级选择压力。纬度主导的温度、湿度梯度,直接决定了微生物群落的基础构架[39-40]。研究表明,真菌群落结构随纬度的变异解释度(R2=0.494)远高于经度(R2=0.054),证实温度是关键气候筛选因子[41]。例如,酱香型产区持续的高温高湿环境,筛选出耐热的嗜热真菌(如Thermoascus、Thermomyces),为其特征性美拉德反应提供了基础;而清香型产区凉爽干燥的气候,则筛选出适宜常温发酵的酵母菌(如Saccharomyces),奠定了洁净风味的微生物基础。此尺度筛选出了不同产区特有的“核心微生物库”。
窖池微环境的时空异质性是地域分异在毫米尺度上的精确体现,其核心机制在于环境因子梯度所驱动的生态位分化和功能模块化[42-43]。在以窖池为主体的浓香型白酒酿造中,窖池本身作为1个关键的微环境梯度场。在窖壁区富集Lactobacillus与Saccharomyces等好氧或兼性厌氧菌,负责初始糖化[44];而富含老窖泥的窖底区则分化为严格的厌氧功能模块,其中互营氧化细菌(如 Syntrophomonas)与产甲烷古菌(如 Methanobacterium)通过种间氢转移驱动乳酸和己酸的转化,该过程受乳酸浓度梯度和pH的调控,最终形成风味前体合成梯度[35]。因此,浓香型窖池的微生态可被视为其宏观产区特征的“微缩景观”,其特有的空间结构直接决定了基酒中“窖香浓郁、绵甜醇厚”的典型风味层次与复杂性。
酿造工艺本质上是人为强化的环境筛选与群落引导过程,其科学依据是定向驯化。通过控制温度、湿度、营养及菌种接种,对原生微生物群落进行定向富集与优化。毛凤娇等[45]研究证实,通过撒陈曲粉可快速富集Bacillus、Aspergillus等关键功能菌,缩短新窖池群落演替周期;人工添加功能菌剂则可直接提升窖泥中己酸菌的丰度,从而精准调控基酒品质。该尺度上的人为干预,是在传承地域风味基因的前提下,对自然筛选群落进行的人工优化与强化。
2 白酒核心菌群的解析策略与研究进展
白酒酿造中的核心菌群,是指在特定酿造环境下,对风味物质形成起决定性作用的微生物群落。随着研究方法的革新,其定义内涵不断完善:从早期依赖纯培养技术、主要关注酵母菌和霉菌等可培养的优势物种[46];发展到基于高通量测序技术,依据相对丰度和普遍存在性进行初筛[10];进而转向借助宏转录组、宏蛋白组及代谢组学分析,锁定在关键发酵阶段具有高代谢活性、并直接参与乙醇及乙酸乙酯、己酸乙酯等呈香物质合成或维持菌群稳态的功能类群[47];近年来,研究者进一步将“生态互作”维度纳入核心菌群的判定体系。例如,Wang等[48]在研究清香型白酒发酵时,系统整合了微生物共现网络分析、风味物质相关性分析以及环境因子冗余分析,构建了1套多维筛选策略:首先基于相对丰度与普遍存在性界定“优势菌群”;继而通过风味物质与菌群的相关性筛选“产香菌群”;再借助共现网络识别“协同/拮抗菌群”;最终取三者的交集,精准锁定由 Lactobacillus、Saccharomyces、Pichia、地霉属(Geotrichum)和 Candida 5个属构成的“核心菌群”。这种从“结构”到“功能”再到“生态”的认知演变,推动了核心菌群判定策略的多维整合,显著提升了识别的准确性[12]。
2.1 分离培养方法在核心菌群鉴定中的应用
在白酒核心菌群的解析中,分离培养方法因难以覆盖体系中大量未可培养微生物(>90%)而存在明显局限,随着培养组学技术的发展,研究者通过模拟原位环境并结合微流控芯片等策略,显著提升了难培养微生物的分离效率[49-50]。邹云曼等[51]借助培养组学,成功分离到多个以往在白酒发酵环境中鲜有报道的 Bacillus等功能细菌,拓展了核心菌种的资源储备。由此可见,其虽然有一定局限性,但能够获得纯菌株,为功能验证提供直接证据,在现代研究中可作为组学方法的有益补充,共同推动核心功能菌群的精准解析。
2.2 多组学技术驱动下的核心菌群判定
多维组学技术的融合应用,为核心菌群的解析带来了海量数据,同时也催生了如何从中精准挖掘生物学关联的挑战。在这一背景下,生物信息学分析方法的革新,为核心菌群的判定从“数据积累”走向“机制解析”提供新的解决方案。
2.2.1 组学技术的融合应用
宏组学技术的系统应用,为解析白酒酿造体系中的核心功能菌群提供了从遗传潜能、代谢活性到生态功能的多维度视角。当前研究主要遵循“结构-功能-关联”的递进式分析路径,实现对核心菌群的精准识别与功能验证。
宏基因组学可全面解析微生物群落基因组成与代谢潜能。可从遗传潜力层面提供了1张完整的“候选者名单”与“功能假设”。Zhu等[52]通过宏基因组分析,构建了包含837万多个非冗余基因和5 159个微生物基因组的资源库,揭示了白酒发酵体系作为“天然微生物资源库”的价值。研究还鉴定出25 625个生物合成基因簇(biosynthetic gene cluster,BGCs),发现芽孢杆菌属的地衣芽孢杆菌能利用BGCs合成与白酒风味相关的脂肽地衣素。王国峥等[53]通过宏基因组学发现3个轮次大曲的微生物群落结构和功能基因组成基本一致,但在功能表现上,造沙轮次(尤其在糖苷水解酶基因丰度和酶活力方面)与下沙和1轮次存在显著差异,表明功能基因的丰度差异可能成为界定核心菌群的关键指标之一。然而,宏基因组学分析无法区分活跃与非活跃细胞,可能高估了某些微生物的功能重要性。
宏转录组学通过分析微生物群落的活性转录本,将静态基因信息转化为动态代谢过程。Song等[54]利用宏转录组学技术研究发现酱香型白酒发酵过程可分为2个功能阶段:第1阶段以Schizosaccharomyces属酵母为主导,负责乙醇的高效合成;第2阶段则以Lactobacillus属乳酸菌为核心,推动乳酸和乙酸等有机酸的积累。该研究采用宏转录组测序技术揭示了酱香型酒醅的核心微生物菌群,为理解复杂发酵系统中微生物功能提供了重要依据。Fan等[55]通过宏转录组学揭示了浓香型白酒发酵中参与乳酸合成的微生物,Acetobacter属和Komagataeibacter属的细菌为主导参与氮源代谢合成D-乳酸的主要微生物。L.diolivorans和L.ozensis是主导利用碳源合成D-乳酸的主要微生物。Wolfe等[11]采用宏基因组学与宏转录组学联用策略,锁定在发酵中后期占据主导地位且代谢活跃的核心菌群——金山醋酸乳酸杆菌(Acetilactobacillus jinshanensis),其相对丰度在第2阶段达45.69%,第3阶段升至65.75%,且转录活性显著高于其他微生物。然而,宏转录组学也存在固有局限:其一,转录本丰度仅代表mRNA水平,并不完全等同于最终的蛋白质功能活性与代谢通量;其二,难以有效区分新合成转录本与存量转录本,且RNA的易降解特性为实验分析带来挑战。因此,其对功能活性的判断仍需与蛋白组及代谢组数据相互印证。
代谢组学通过系统检测发酵体系中的小分子代谢物,直接捕捉微生物代谢活动的终端产物,为关联微生物活动与白酒风味组成提供最直接的化学证据。从而建立“微生物-代谢途径-风味物质”之间的关联性。然而,代谢组学亦存在一定局限:其一,代谢物组成受多种生物与非生物因素共同影响,难以将某一代谢物变化精确溯源至单一微生物;其二,其反映的是代谢通路的终端输出,无法直接揭示代谢动态过程与调控机制。因此,代谢组学需与宏基因组、宏转录组等技术联合使用,才能在复杂发酵体系中实现对核心菌群功能的系统解析。Xu等[56]利用多组学联用技术的研究表明,A.jinshanensis、米曲霉和Byssochlamys spectabilis 显著富集。这些微生物可能通过脂质代谢和次级产物合成途径影响酒醅代谢特征,对浓香型白酒风味形成具有重要作用。Pan等[57]在牛栏山白酒发酵研究中,整合宏转录组学与代谢组学技术,揭示了链球菌属、乳酸菌属等6个细菌属以及曲霉菌属、根霉属等5个真菌属为实际参与挥发性风味合成的核心菌群。Chen等[47]通过整合宏基因组学、非靶向代谢组学与基因组尺度代谢模型(genome-scale metabolic model, GEMs),系统解析了浓香型白酒窖泥微生物群落的组成与功能,并成功识别出Methanobacterium、Muricomes intestini、Synergistaceae、Caloramator等核心菌群,这些微生物在酯类、酸类和醇类等风味物质的合成中发挥关键作用。
2.2.2 多组学数据挖掘手段的革新
如前所述,宏基因组、宏转录组及代谢组学等技术已能勾勒出核心菌群从遗传潜能、代谢活性到终端产物的多维画像。然而,各组学数据在类型、维度和尺度上存在显著差异,如何对其进行有效整合并构建“微生物—基因—转录—代谢物”之间的关联网络,是判定与验证核心菌群功能的下一个瓶颈。当前研究已形成1套整合差异识别、功能预测、生态解析与实验验证的多维度策略框架,以系统应对这一挑战。
正交偏最小二乘判别分析(orthogonal partial least squares discriminant analysis, OPLS-DA)等有监督模型通过分离与类别相关的判别变异和无关的正交变异,有效提高组间差异微生物的识别能力。其本质是1种有监督的多变量建模方法,通过投影将高维数据降维,从而筛选出对组别区分贡献最大的变量。当前,OPLS-DA主要用于从复杂微生物群落中快速提取具有组间区分潜力的候选标志物。例如,茅台学院的机械化大曲研究通过OPLS-DA锁定乳酸菌和葡萄球菌为机械化工艺的生物标志物,为标准化生产提供调控靶点[58]。赵驰等[59]也运用该方法从酱香型大曲中筛选出10个差异细菌属与9个差异真菌属作为不同原料的指示物种,并进一步通过功能分析佐证其在糖化与风味形成中的潜在作用。然而,该方法的结果仅反映统计相关性,不能推断因果关系,且容易受到样本量不足、数据标准化方法选择及过拟合等因素干扰,因此常需与置换检验、交叉验证结合使用以增强可靠性。
机器学习方法通过算法自动学习微生物特征与目标变量之间的复杂映射关系,实现从高维数据中提取预测性特征。其有效性源于算法处理非线性、高维数据的能力,例如,随机森林通过构建多棵决策树并集成其结果,提升泛化能力并降低过拟合风险;梯度提升(eXtreme gradient boosting,XGBoost)则采用梯度提升框架,通过迭代优化损失函数,更精准地捕捉关键特征。Fang等[60]通过采用偏最小二乘法判别分析的变量重要性投影(variable importance in projection,VIP)、随机森林的特征重要性排序和XGBoost的沙普利可加解释(SHapley additive exPlanations,SHAP)3种特征重要性评估方法进行多模型融合筛选,在高温曲中成功识别出与氨基酸代谢密切相关的6个关键扩增子序列变异(amplicon sequence variants,ASVs),分别隶属于Saccharopolyspora、Bacillus、Lactobacillus和Virgibacillus属。Li等[61]采用随机森林、逻辑回归和KNN三种机器学习算法,结合宏基因组与风味组等多组学数据,成功识别出包括Komagataeibacter、Gluconacetobacter(正常发酵关键属)以及Ligilactobacillus、Lactobacillus(异常发酵标志属)在内的多个核心微生物标志物。Huang等[62]通过整合高通量测序与深度学习技术,系统解析了季节变化对浓香型大曲微生物群落及风味代谢的影响,并基于多标准框架识别出不受季节和压制模式影响的核心微生物,Geotrichum和棒孢酵母属(Clavispora)。然而,机器学习性能高度依赖数据质量与特征工程,且模型多具“黑箱”特性,解释性有限。因此,常需借助SHAP、VIP等后解释工具分析特征重要性,并将预测结果视为假设,进行实验验证。
生态网络分析基于物种丰度间的统计相关性构建共现网络,其原理在于假设具有生态互作的物种在丰度上会呈现协同变化。通过计算网络拓扑属性(度中心性、介数中心性),可识别出在网络中处于枢纽地位的关键类群。群落组装理论则进一步区分确定性过程与随机性过程对群落结构的相对贡献,为理解核心菌群形成机制提供生态学基础。Yuan等[12]研究发现,浓香型白酒糟醅中存在一类具有高度连接性的核心微生物,通过随机过程驱动群落组装。这些微生物虽非优势种群,却通过种间互作显著影响优势菌群的代谢活性,进而导致挥发性代谢物波动。基于此构建的合成微生物群落,为精准调控白酒品质提供了理论基础。然而,网络分析仅能揭示相关性,无法区分直接互作与间接关联,且结果受测序深度、相关性阈值选择影响显著。
在提升核心菌群筛选的准确性与可靠性方面,如图1所示,整合多层次生物信息学与机器学习策略已成为当前微生物生态学研究的前沿方向。Li等[63]的研究通过整合多层次生物信息学与机器学习策略,显著提升了核心菌群筛选的准确性与可靠性。该研究采用绝对定量扩增子测序真实反映微生物负荷,并结合PLS-DA/VIP分析识别出影响发酵温度的关键因子。进一步通过随机森林回归筛选出15个与温度显著相关的特征微生物属(如毕赤酵母属、糖酵母属等),预测模型精度较高(R2=0.948)。研究还通过中性群落模型解析群落构建过程,并利用等温微量热法量化微生物产热能力,最终通过共培养和胁迫实验验证了乳酸菌通过产酸抑制酵母产热的互作机制,从而构建了1套从差异识别、功能预测到机制验证的完整研究范式。北京工商大学通过整合风味组学、宏基因组测序、GC-MS定量分析及机器学习技术(含随机森林、LightGBM、决策树等11种模型),结合描述性感官分析(descriptive sensory analysis,DSA)与动态感官评价(temporal check-all-that-apply,TCATA),探究了浓香型白酒发酵过程中糟醅和窖泥的微生物群落、风味化合物与感官品质的内在关联,分析了窖泥改造(新鲜窖泥替换老窖泥)对微生物结构的影响,以及机器学习模型对核心风味化合物和核心微生物的预测效能,该研究建立了浓香型白酒“微生物群落—风味化合物—感官品质”的关联框架,为白酒工业化生产提供理论支撑[64]。
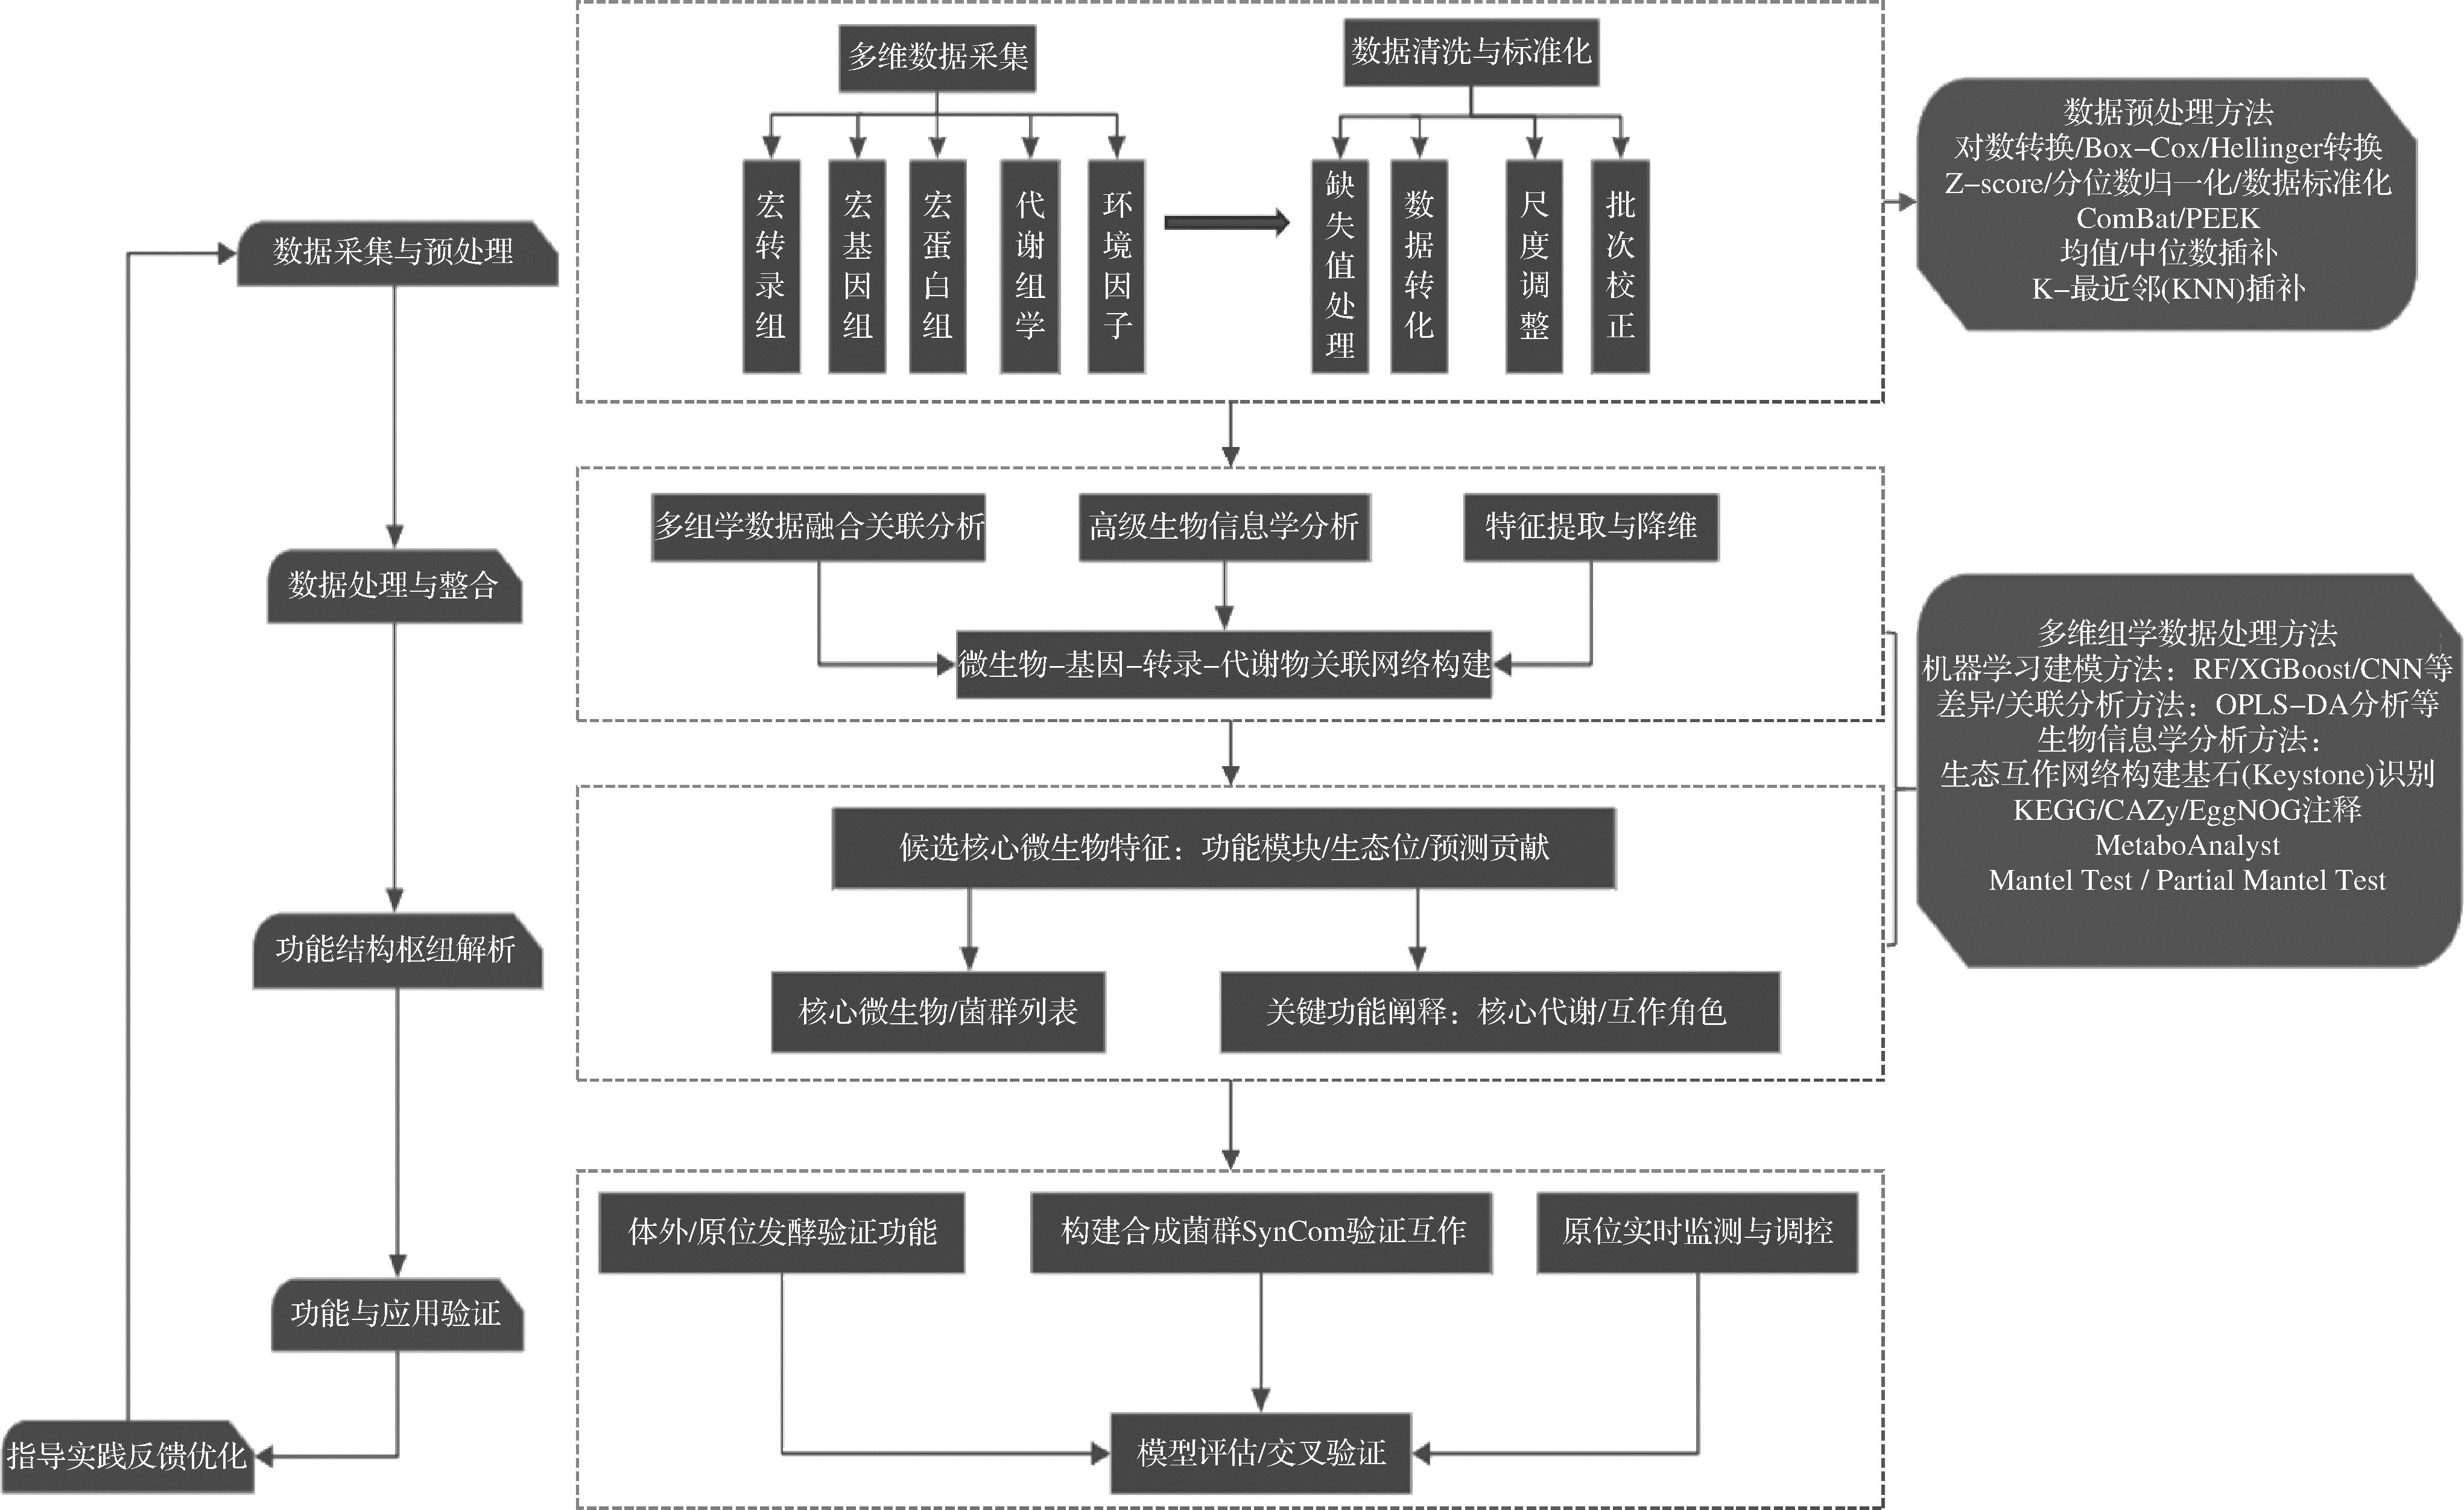
图1 白酒核心菌群的鉴定与应用流程
Fig.1 Workflow for the identification and application of the core microbiota in Baijiu
2.3 核心菌群解析策略的演进与展望
如上所述,白酒核心菌群的判定方法已从传统的培养技术,历经高通量测序,发展到当前以多组学与机器学习为主导的多维融合策略。这一演进过程体现了研究重心从“物种组成”向“功能贡献”与“生态互作”的深化。为清晰展现这一历程,不同解析策略的演进脉络、核心优劣与适用场景总结见表2,未来的研究将继续深化多维度数据的整合与生物学验证,推动核心菌群研究从精准解析走向主动设计。
表2 白酒核心菌群解析策略演进、关键特征与适用场景
Table 2 Analytical approaches for core microbiota in Baijiu:A multidimensional assessment
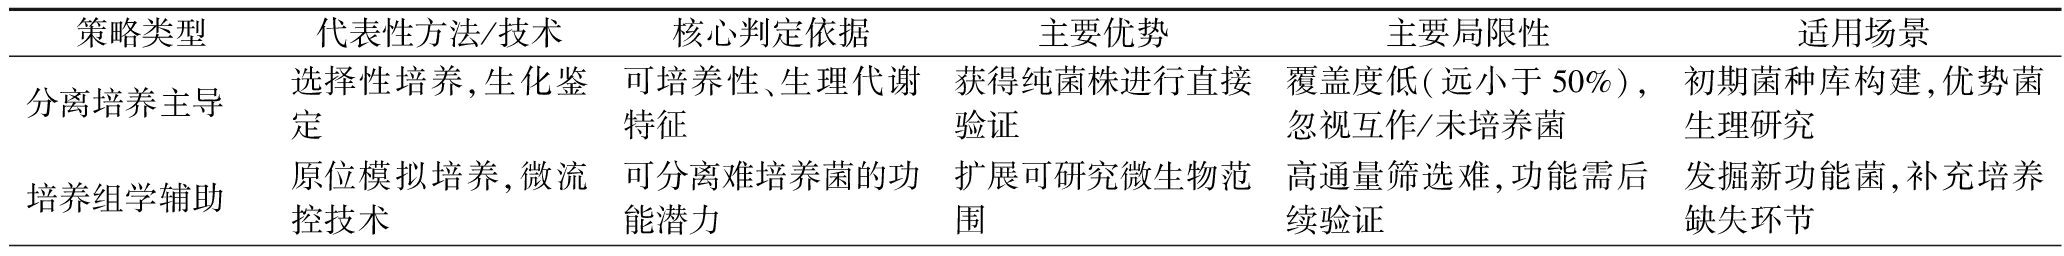
策略类型代表性方法/技术核心判定依据主要优势主要局限性适用场景分离培养主导选择性培养,生化鉴定可培养性、生理代谢特征获得纯菌株进行直接验证覆盖度低(远小于50%),忽视互作/未培养菌初期菌种库构建,优势菌生理研究培养组学辅助原位模拟培养,微流控技术 可分离难培养菌的功能潜力扩展可研究微生物范围高通量筛选难,功能需后续验证发掘新功能菌,补充培养缺失环节
续表2
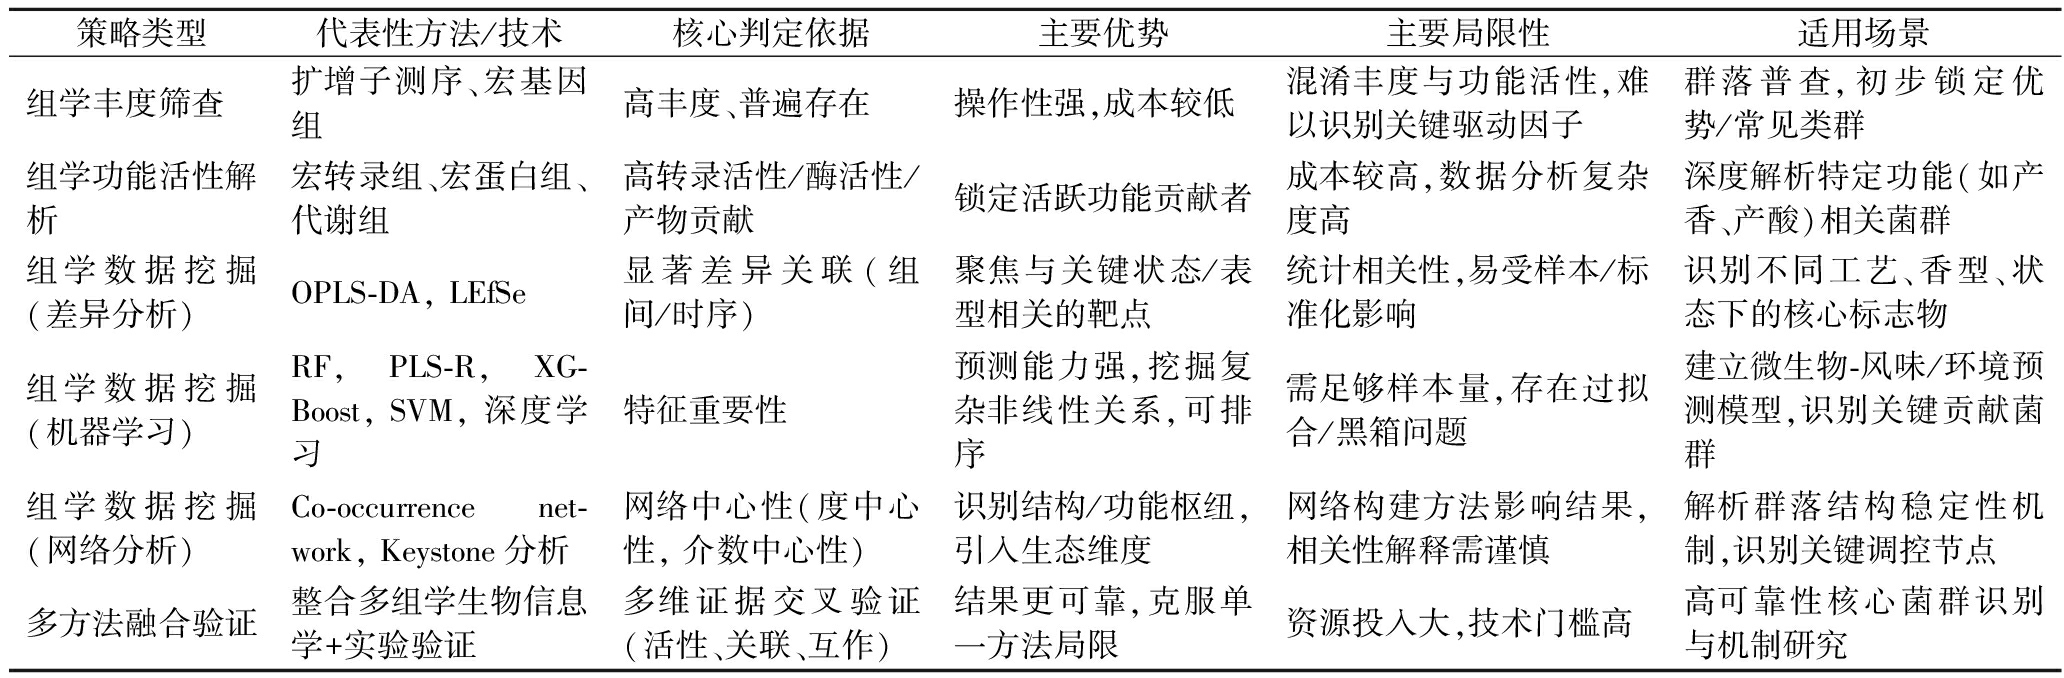
策略类型代表性方法/技术核心判定依据主要优势主要局限性适用场景组学丰度筛查扩增子测序、宏基因组高丰度、普遍存在操作性强,成本较低混淆丰度与功能活性,难以识别关键驱动因子群落普查,初步锁定优势/常见类群组学功能活性解析宏转录组、宏蛋白组、代谢组 高转录活性/酶活性/产物贡献锁定活跃功能贡献者成本较高,数据分析复杂度高深度解析特定功能(如产香、产酸)相关菌群组学数据挖掘(差异分析)OPLS-DA, LEfSe显著差异关联(组间/时序)聚焦与关键状态/表型相关的靶点统计相关性,易受样本/标准化影响识别不同工艺、香型、状态下的核心标志物 组学数据挖掘(机器学习)RF, PLS-R, XG-Boost, SVM, 深度学习特征重要性预测能力强,挖掘复杂非线性关系,可排序需足够样本量,存在过拟合/黑箱问题建立微生物-风味/环境预测模型,识别关键贡献菌群 组学数据挖掘(网络分析)Co-occurrence net-work, Keystone分析网络中心性(度中心性, 介数中心性)识别结构/功能枢纽,引入生态维度网络构建方法影响结果,相关性解释需谨慎解析群落结构稳定性机制,识别关键调控节点多方法融合验证整合多组学生物信息学+实验验证多维证据交叉验证(活性、关联、互作)结果更可靠,克服单一方法局限资源投入大,技术门槛高高可靠性核心菌群识别与机制研究
3 总结与展望
中国白酒不同产区微生物群落结构呈现明显的地域分异,这一现象是宏观气候、窖池微环境与人工驯化等多尺度环境因子协同筛选的结果。酱香型白酒以芽孢杆菌和嗜热真菌为特色,其高温制曲与堆积工艺塑造了耐热微生物主导的代谢网络;浓香型白酒则依赖于窖泥中丰富的厌氧菌群,通过“窖泥-酒醅-大曲”跨界面协同,合成己酸乙酯等关键风味物质;清香型白酒则以地缸发酵为核心,形成了由乳酸菌和酵母菌主导的、受环境微生物显著影响的微生物区系。这些微生物通过产酯、糖化、产酸及维持微环境稳态等核心功能,协同驱动了白酒典型风味的形成。
当前,多组学技术与人工智能的深度融合,已使核心菌群的解析从单一的丰度筛查,发展到整合遗传潜能、代谢活性、生态互作的多维判定阶段。机器学习与生态网络分析等方法,能够从海量数据中识别出虽丰度低但功能关键的“基石物种”,显著提升了预测与识别的准确性。然而,该领域仍面临核心挑战:其一,多组学数据(基因、转录本、代谢物)与微生物的实际生态功能之间仍存在衔接鸿沟,相关性推断多于因果验证;其二,从数据驱动的“假设生成”到体外或原位条件下的“功能验证”存在转化瓶颈,许多预测的核心功能尚未在菌株或群落水平得到实验证实。
未来白酒核心微生物组的研究应致力于构建“数据-验证-调控-应用”的完整研究闭环,并重点聚焦以下4个方向:
深化功能验证体系。未来研究需将多组学筛选结果与培养组学和体外发酵模型紧密结合,对预测的关键功能微生物进行分离培养和功能表征。利用合成微生物群落在可控条件下重构发酵体系,是解析种间互作、验证群落功能最直接有效的途径。
创新原位监测技术。传统取样分析会破坏发酵体系的时空连续性。开发新型原位、实时监测技术,如植入式纳米传感器、微流控芯片发酵器、高分辨率空间转录组等,有望实现对窖池或地缸内部理化参数(如pH、温度、代谢物梯度)和微生物活动的高时空分辨率动态监测,克服“黑箱”难题。
精准操控代谢通路。利用基因编辑技术对核心功能菌株进行定向改造,结合代谢工程策略,可直接验证特定基因在风味代谢通路中的功能,并人工设计高效合成目标风味物质的工程菌株,为实现风味定制化白酒生产提供可能。
实现酿造过程智能调控:整合多组学、实时传感与人工智能,构建白酒酿造的“数字孪生”模型,动态模拟和预测发酵进程。最终通过反馈调控(如智能补料、精准控温、添加功能菌剂),实现对酿造过程的动态干预与精准调控,稳定并提升白酒品质。
通过上述方向的协同推进,白酒微生物研究将实现从被动解析自然群落,到主动设计与调控功能群落的跨越。
[1] Tan Y W, Du H, Zhang H X, et al.Geographically associated fungus-bacterium interactions contribute to the formation of geography-dependent flavor during high-complexity spontaneous fermentation[J].Microbiology Spectrum, 2022, 10(5):e01844-22.
[2] 文悦, 张宿义, 宋攀, 等.浓香型白酒酒醅发酵过程中微生物群落阶段性演替规律及形成机理[J].食品科学, 2025, 46(19):144-157.Wen Y, Zhang S Y, Song P, et al.Stage succession and formation mechanism of microbial community during the fermentation of Nongxiangxing Baijiu Fermented grains[J].Food Science, 2025, 46(19):144-157.
[3] Liu S P, Jiang Z F, Ma D N, et al.Distance decay pattern of fermented-related microorganisms in the sauce-flavor Baijiu producing region[J].Food Bioscience, 2023, 51:102305.
[4] 时伟, 郑红梅, 黄婷, 等.中国白酒酿造核心微生物相互作用研究进展[J].食品与发酵工业, 2025, 51(20):427-436.Shi W, Zheng H M, Huang T, et al.Research progress on the interactions of core microorganisms in Chinese Baijiu fermentation[J].Food and Fermentation Industries, 2025, 51(20):427-436.
[5] Zhou H, Yan L J, Xu B Y, et al.Geographic convergence of bacterial communities in pit mud:A shared assembly mechanism driven by pH-mediated core families[J].Food Microbiol, 2025, 132:104856.
[6] Tu H, Zhou G, Tan F, et al.Temperature-driven deterministic-dominated microbial assembly underpins seasonal divergence in Baijiu high-temperature Daqu[J].Food Bioscience, 2025, 74:107985.
[7] 王依文, 田瑶瑶, 张克粉, 等.不同季节及层级浓香型白酒窖泥微生物群落多样性与风味物质的比较及相关性分析[J].食品科学, 2025, 46(4):100-109.Wang Y W, Tian Y Y, Zhang K F, et al.Comparative and correlation analysis of microbial community diversity and flavor substances in Nongxiangxing Baijiu pit mud across different seasons and layers[J].Food Science, 2025, 46(4):100-109.
[8] Banerjee S, Schlaeppi K, Van Der Heijden M G A.Keystone taxa as drivers of microbiome structure and functioning[J].Nature Reviews Microbiology, 2018, 16(9):567-576.
[9] Xue Y Y, Chen H H, Yang J R, et al.Distinct patterns and processes of abundant and rare eukaryotic plankton communities following a reservoir cyanobacterial bloom[J].The ISME Journal, 2018, 12(9):2263-2277.
[10] 王鹏, 吴群, 徐岩.中国白酒发酵过程中的核心微生物群及其与环境因子的关系[J].微生物学报, 2018, 58(1):142-153.Wang P, Wu Q, Xu Y.Core microbiota and its relationships with environmental factors in Chinese Baijiu fermentation[J].Acta Microbiologica Sinica, 2018, 58(1):142-153.
[11] Wolfe B E, Button J E, Santarelli M, et al.Cheese rind communities provide tractable systems for in situ and in vitro studies of microbial diversity[J].Cell, 2014, 158(2):422-433.
[12] Yuan S K, Du H, Zhao D, et al.Stochastic processes drive the assembly and metabolite profiles of keystone taxa during Chinese strong-flavor Baijiu fermentation[J].Microbiology Spectrum, 2023, 11(2):e05103-22.
[13] 高江婧, 任聪, 刘国英, 等.浓香型白酒酒醅风味物质和微生物菌群结构随发酵时间的变化规律[J].食品与发酵工业, 2019, 45(20):1-6.Gao J J, Ren C, Liu G Y, et al.Dynamics of flavor substances and microbial community structure in Nongxiangxing Baijiu fermented grains during fermentation[J].Food and Fermentation Industries, 2019, 45(20):1-6.
[14] Wang H L, Zhou W C, Gao J J, et al.Revealing the characteristics of glucose-and lactate-based chain elongation for caproate production by Caproicibacterium lactatifermentans through transcriptomic, bioenergetic, and regulatory analyses[J].MSystems, 2022, 7(5):e00534-22.
[15] Xu S S, Zhang M Z, Xu B Y, et al.Microbial communities and flavor formation in the fermentation of Chinese strong-flavor Baijiu produced from old and new Zaopei[J].Food Research International, 2022, 156:111162.
[16] Fu J X, Chen L, Yang S Z, et al.Metagenome and analysis of metabolic potential of the microbial community in pit mud used for Chinese strong-flavor liquor production[J].Food Research International, 2021, 143:110294.
[17] 黄河鸥, 朱安然, 吴成, 等.酱香型白酒四轮次堆积发酵微生物群落分布规律及其来源分析[J].食品与发酵工业, 2026,52(5):174-185.Huang H O, Zhu A R, Wu C, et al.Distribution and source analysis of microbial community during the fourth round of heap fermentation of Jiangxiangxing Baijiu[J].Food and Fermentation Industries, 2026,52(5):174-185.
[18] 庄孝杰, 吴群, 徐岩.酱香型白酒酿造拜耳接合酵母生理代谢特征及其与地衣芽孢杆菌相互作用[J].微生物学通报, 2017, 44(2):251-262.Zhuang X J, Wu Q, Xu Y.Physiological and metabolic characteristics of Zygosaccharomyces bailii and its interaction with Bacillus licheniformis during Jiangxiangxing Baijiu brewing[J].Microbiology China, 2017, 44(2):251-262.
[19] 沈毅, 陈波, 王西, 等.酱香型郎酒高温大曲、酒醅和窖泥中细菌群落结构分析[J].中国酿造, 2020, 39(2):89-93.Shen Y, Chen B, Wang X, et al.Analysis of bacterial community structure in high-temperature Daqu, fermented grains and pit mud of Jiangxiangxing Langjiu[J].China Brewing, 2020, 39(2):89-93.
[20] Wang L.Research trends in Jiang-flavor baijiu fermentation:From fermentation microecology to environmental ecology[J].Journal of Food Science, 2022, 87(4):1362-74.
[21] Kang J M, Hu Y N, JIA L L, et al.Response of microbial community assembly and succession pattern to abiotic factors during the second round of light-flavor Baijiu fermentation[J].Food Research International, 2022, 162:111915.
[22] 胡小霞, 黄永光, 蒋想, 等.清酱香型白酒陶坛发酵细菌群落结构多样性分析[J].食品科学, 2020, 41(8):130-138.Hu X X, Huang Y G, Jiang X, et al.Analysis of bacterial community structure diversity during pot fermentation of Qingjiangxiangxing Baijiu[J].Food Science, 2020, 41(8):130-138.
[23] Fan Y, Huang X N, Chen J Y, et al.Formation of a mixed-species biofilm is a survival strategy for unculturable lactic acid bacteria and Saccharomyces cerevisiae in Daqu, a Chinese traditional fermentation starter[J].Frontiers in microbiology, 2020, 11:138.
[24] 翟威涛, 吴双全, 柴丽娟, 等.酱酒酒醅中普通高温放线菌的筛选及其挥发性物质代谢分析[J].食品科学, 2025, 46(12):118-126.Zhai W T, Wu S Q, Chai L J, et al.Screening of Thermoactinomyces vulgaris in Jiangxiang Baijiu fermented grains and analysis of its volatile metabolites[J].Food Science, 2025, 46(12):118-126.
[25] Luo Y, Liao H, Wu L M, et al.Temperature adaptability drives functional diversity and horizontal gene transfer within microbial communities in Daqu solid-state fermentation[J].Bioresource Technology, 2025, 433:132770.
[26] 胡小霞, 黄永光, 涂华彬, 等.酱香型白酒1轮次酿造细菌的菌群结构[J].食品科学, 2020, 41(14):175-182.Hu X X, Huang Y G, Tu H B, et al.Bacterial community structure during the first round of Jiangxiangxing Baijiu brewing[J].Food Science, 2020, 41(14):175-182.
[27] 吴成, 程平言, 谢丹, 等.酱香型白酒4轮次堆积发酵理化因子、风味物质与微生物群落相关性分析[J].食品科学, 2023, 44(2):240-247.Wu C, Cheng P Y, Xie D, et al.Correlation analysis of physicochemical factors, flavor substances and microbial community during the fourth round of heap fermentation of Jiangxiangxing Baijiu[J].Food Science, 2023, 44(2):240-247.
[28] Hu X L, Du H, Ren C, et al.Illuminating anaerobic microbial community and cooccurrence patterns across a quality gradient in Chinese liquor fermentation pit muds[J].Applied &Environmental Microbiology, 2016, 82(8):2506-2515.
[29] Tao Y, Li J B, Rui J P, et al.Prokaryotic communities in pit mud from different-aged cellars used for the production of Chinese strong-flavored liquor[J].Applied and Environmental Microbiology, 2014, 80(7):2254-2260.
[30] 游玲, 周荣清, 谭壹, 等. Kazachstania属酵母在浓香型白酒糟醅中的分布特征及发酵功能[J].生物技术通报, 2021, 37(6):108-116.You L, Zhou R Q, Tan Y, et al.Distribution characteristics and fermentation function of Kazachstania yeast in Nongxiangxing Baijiu fermented grains[J].Biotechnology Bulletin, 2021, 37(6):108-116.
[31] Liu X G, Ma D N, Yang C, et al.Microbial community succession patterns and drivers of Luxiang-flavor Jiupei during long fermentation[J].Frontiers in Microbiology, 2023, 14:1109719.
[32] 王慧琳. 浓香型白酒窖泥优势己酸菌的酿造环境适应性与碳源代谢机制解析[D].无锡:江南大学, 2022.Wang H L.Brewing environment adaptability and carbon source metabolism mechanism of dominant Caproicibacterium in Nongxiangxing Baijiu pit mud[D].Wuxi:Jiangnan University, 2022.
[33] Zhang Q, Zhang R, Chen X, et al.Synergistic microbial co-culture of Saccharomyces cerevisiae and Clostridium kluyveri enhances ethyl hexanoate production for stable flavor synthesis in strong-flavor Baijiu[J].Food Bioscience, 2026, 75:108078
[34] Wang H L, Gu Y, Zhao D, et al.Caproicibacterium lactatifermentans sp.nov., isolated from pit clay used for the production of Chinese strong aroma-type liquor[J].International Journal of Systematic and Evolutionary Microbiology, 2022, 72(1):005206.
[35] Qian W, Lu Z M, Chai L J, et al.Cooperation within the microbial consortia of fermented grains and pit mud drives organic acid synthesis in strong-flavor Baijiu production[J].Food Research International, 2021, 147:110449.
[36] Haung Q, Liu Y, He Z, et al.Environmental temperature variations drive the changes of microbial communities to affect Baijiu flavor quality:Case study of Qingxiangxing Baijiu[J].Food Bioscience, 2024, 59:104064.
[37] 王雪山. 不同环境清香类型白酒发酵微生物种群结构比较及溯源解析[D].无锡:江南大学, 2018.Wang X S.Comparison and traceability analysis of microbial community structure in different environmental types of Qingxiangxing Baijiu fermentation[D].Wuxi:Jiangnan University, 2018.
[38] Yuan S K, Zhang H D, Yu X W, et al.Fungal biogeographical patterns are key drivers shaping the regional flavor profiles of Chinese strong-flavor Baijiu[J].Food Bioscience, 2023, 55:102951.
[39] 何艾莲, 冯珊, 程华峰, 等.酱香型白酒酿造过程中微生物的多样性研究[J].中国食品工业, 2024 (19):137-139.He A L, Feng S, Cheng H F, et al.Study on microbial diversity during Jiangxiangxing Baijiu brewing[J].China Food Industry, 2024 (19):137-139.
[40] Wang H L, Gu Y, Zhou W C, et al.Adaptability of a caproate-producing bacterium contributes to its dominance in an anaerobic fermentation system[J].Applied and Environmental Microbiology, 2021, 87(20):e01203-21.
[41] 杜辉, 杨芳, 杨军山, 等.基于高通量测序的浓香型和清香型白酒大曲、酒醅菌群结构及差异分析[J].中国酿造, 2025, 44(5):98-103.Du H, Yang F, Yang J S, et al.Fungal community structure and difference analysis of Nongxiangxing and Qingxiangxing Baijiu Daqu and fermented grains based on high-throughput sequencing[J].China Brewing, 2025, 44(5):98-103.
[42] 胡晓龙, 王康丽, 余苗, 等.浓香型窖泥原核微生物群落多样性及其在窖池中的空间异质性[J].食品与发酵工业, 2020, 46(11):77-84.Hu X L, Wang K L, Yu M, et al.Prokaryotic microbiota diversity and spatial heterogeneity in Nongxiangxing Baijiu pit mud[J].Food and Fermentation Industries, 2020, 46(11):77-84.
[43] Ren D L, Liu S P, Qin H, et al.Heterogenetic mechanism in multidimensional pit mud with different fermentation years:From microbial structure dynamic succession to metabolism phenotypes[J].Food Research International, 2024, 192:114770.
[44] 张会敏, 邢新会, 王越, 等.浓香型白酒发酵体系中己酸菌的研究进展[J].食品科学, 2024, 45(9):314-321.Zhang H M, Xing X H, Wang Y, et al.Research progress of Caproicibacterium in Nongxiangxing Baijiu fermentation system[J].Food Science, 2024, 45(9):314-321.
[45] 毛凤娇, 黄钧, 周荣清, 等.高效定向驯化人工窖泥功能菌群及机制的研究[J].食品与发酵工业, 2024, 50(8):211-218.Mao F J, Huang J, Zhou R Q, et al.Efficient directional domestication of functional microbiota in artificial pit mud and its mechanism[J].Food and Fermentation Industries, 2024, 50(8):211-218.
[46] 江砂. 茅台集团建立我国第一个白酒微生物菌种资源库[J].食品与发酵工业, 2008 (9):155.Jiang S.Moutai Group establishes China’s first Baijiu microbial strain resource bank[J].Food and Fermentation Industries, 2008 (9):155.
[47] Chen C, Yang H Q, Zhang K Z, et al.Revealing microbiota characteristics and predicting flavor-producing sub-communities in Nongxiangxing Baijiu pit mud through metagenomic analysis and metabolic modeling[J].Food Research International, 2024, 188:114507.
[48] Wang S L, Wu Q, Nie Y, et al.Construction of synthetic microbiota for reproducible flavor compound metabolism in Chinese light-aroma-type liquor produced by solid-state fermentation[J].Applied and Environmental Microbiology, 2019, 85(10):e03090-18.
[49] 胡梓晴, 刘晓艳, 白卫东, 等.高通量测序技术在白酒微生物多样性中的研究进展[J].中国酿造, 2023, 42(5):15-21.Hu Z Q, Liu X Y, Bai W D, et al.Research progress of high-throughput sequencing technology in microbial diversity of Baijiu[J].China Brewing, 2023, 42(5):15-21.
[50] 李斌斌, 吴丹妮, 聂国兴, 等.未/难培养微生物可培养策略研究:机遇与挑战[J].微生物学通报, 2023, 50(2):832-844.Li B B, Wu D N, Nie G X, et al.Research on cultivation strategies for uncultured/uncultivable microorganisms:opportunities and challenges[J].Microbiology China, 2023, 50(2):832-844.
[51] 邹云曼, 邱树毅, 郑佳, 等.基于原位培养和传统培养分析比较不同储存期酱香大曲的细菌群落[J].食品与发酵工业, 2023, 49(15):38-46.Zou Y M, Qiu S Y, Zheng J, et al.Comparative analysis of bacterial communities in Jiangxiang Daqu with different storage periods based on in situ cultivation and traditional cultivation[J].Food and Fermentation Industries, 2023, 49(15):38-46.
[52] Zhu X, Chen L Q, Yang P S, et al.Microbiome catalog and dynamics of the Chinese liquor fermentation process[J].Bioresour Technol, 2025, 431:132620.
[53] 王国峥, 陈笔, 卢建军, 等.基于宏基因组学测序技术分析3个轮次高温大曲微生物群落[J].食品科学, 2023, 44(16):220-227.Wang G Z, Chen B, Lu J J, et al.Analysis of microbial community in high-temperature Daqu from three rounds based on metagenomic sequencing technology[J].Food Science, 2023, 44(16):220-227.
[54] Song Z W, Du H, Zhang Y, et al.Unraveling core functional microbiota in traditional solid-state fermentation by high-throughput amplicons and metatranscriptomics sequencing[J].Frontiers in microbiology, 2017, 8:1294.
[55] Fan J Y, Chen J, Du G C, et al.Mechanism of lactic acid synthesis during strong-flavor Baijiu fermentation revealed by transcriptomic analysis[J].Food Bioscience, 2024, 58:103780.
[56] Xu H Y, Tang Q L, Fan K Q, et al.Microbiome-metabolome correlations across vertical stratification in Jiupei of strong-flavored Baijiu fermentation[J].Food Research International, 2025:116395.
[57] Pan Y Y, Wang Y, Hao W J, et al.Exploring the role of active functional microbiota in flavor generation by integrated metatranscriptomics and metabolomics during Niulanshan Baijiu fermentation[J].Foods, 2023, 12(22):4140.
[58] Mu Y, Huang Y, Li D, et al.Revealing the comprehensive effect of mechanization on sauce-flavor Daqu through high-throughput sequencing and multi-dimensional metabolite profiling[J].Food Research International, 2024, 191:114645.
[59] 赵驰, 苏伟, 母应春, 等.不同原料对酱香大曲微生物群落结构及多样性的影响[J].食品科学, 2022, 43(10):133-141.Zhao C, Su W, Mu Y C, et al.Effects of different raw materials on microbial community structure and diversity of Jiangxiang Daqu[J].Food Science, 2022, 43(10):133-141.
[60] Fang C, Shi G L, He Q, et al.Microbiomics and machine learning-assisted approach reveal amino acid patterns in high-temperature Daqu[J].Food Chemistry, 2025:145378.
[61] Li S, Han Y R, Yan M, et al.Machine learning and multi-omics integration to reveal biomarkers and microbial community assembly differences in abnormal stacking fermentation of sauce-flavor Baijiu[J].Foods, 2025, 14(2):245.
[62] Huang P, Ma S Y, Yi X W, et al.Seasonal changes driving shifts in core microbes of Nongxiangxing Daqu:A integrated multi-omics analysis and deep learning[J].Food Research International, 2025, 221:117216.
[63] Li Y, Qin X, Zeng X, et al.Comprehensive analysis of spatiotemporal heterogeneity reveals the effects of physicochemical and biological factors on temperature rise during the Moutai-flavor Baijiu stacking fermentation process[J].Chemical Engineering Journal, 2025, 508:161049.
[64] Xie J, Hong J X, Zhang C S, et al.Machine learning-assisted identification of core flavor compounds and prediction of core microorganisms in fermentation grains and pit mud during the fermentation process of strong-flavor Baijiu[J].Food Chemistry, 2025, 495:146426.